Schnelle Antwort
So bewerten Sie Peptid-CRO-Reproduzierbarkeitsdaten: Eine Schritt-für-Schritt-Anleitung für Käufer
Schritt 1: Definieren Sie die Replikateinheit, bevor Sie eine beliebige Zahl lesen
Lieferant kundenspezifischer Peptide Spps-Protein Die erste Frage ist nicht „Was ist der RSD“, sondern „Was wurde repliziert.“ ICH Q2(R2) definiert Präzision auf drei Ebenen, und jede Ebene hat ihre eigene Replikationseinheit: Wiederholbarkeit ist Präzision unter den gleichen Betriebsbedingungen über einen kurzen Zeitraum, Zwischenpräzision ist die Variation innerhalb des Labors bei typischen Änderungen, und Reproduzierbarkeit ist die Präzision zwischen Laboratorien, die durch einen Laborversuch ermittelt wurde (ICH Q2(R2), angenommen 1 November 2023). Ein Lieferant, der einen RSD sendet, ohne die Stufe zu nennen, hat Ihnen eine Nummer geschickt, die Sie nicht platzieren können.
Rechnen Sie das, was Sie erhalten haben, mit den veröffentlichten Mindestbeträgen ab. Die Wiederholbarkeit sollte anhand eines Minimums von bewertet werden 9 Bestimmungen, die den meldepflichtigen Bereich abdecken, wie zum Beispiel 3 Konzentrationen mit 3 repliziert jeden, oder ein Minimum von 6 Feststellungen bei 100% der Testkonzentration (ICH Q2(R2), §3.3.2.1). Für mittlere Präzision, Die zu variierenden Faktoren sind verschiedene Tage, Umgebungsbedingungen, Analysten und Ausrüstung, als relevant, und die Richtlinie fördert ausdrücklich die Gestaltung von Experimenten, anstatt jeden Faktor isoliert zu untersuchen (ICH Q2(R2), §3.3.2.2).
Die Reproduzierbarkeit ist die Stufe, die am häufigsten beansprucht und am seltensten durchgeführt wird. ICH Q2(R2) besagt, dass die Reproduzierbarkeit durch einen Ringversuch beurteilt wird und dass eine Untersuchung der Reproduzierbarkeit für die Einreichung bei der Regulierungsbehörde in der Regel nicht erforderlich ist, sollte aber in Betracht gezogen werden, wenn ein Verfahren standardisiert ist, in ein Arzneibuch aufgenommen, oder an mehreren Standorten durchgeführt werden (ICH Q2(R2), §3.3.2.3). Die Unterscheidung ist nicht akademisch. In einer Oxytocin-Studie, die in mehreren Ländern durchgeführt wurde, Labor-zu-Labor-%RSD erreicht 2.3% durch HPLC-Assay, 4.73% durch qNMR und 5.44% durch Aminosäureanalyse, während der %RSD von Probe zu Probe innerhalb eines Labors betrug 0.7%, 1.85% Und 1.78% jeweils (Li et al., J Pharm Biomed Anal 166, 2019). Die Lücke zwischen diesen beiden Zahlensätzen ist die Größe der Unsicherheit, die eine Reinheitszahl für ein einzelnes Labor verbirgt.
Der Grund, warum in der Richtlinie kein Schwellenwert angegeben werden kann, ist bewusst. ICH Q2(R2) legt keine universelle numerische Genauigkeitsgrenze fest; Akzeptanzkriterien müssen vorab festgelegt und aus dem Zweck des Verfahrens begründet werden, meldepflichtiger Bereich, Produkt, analytische Variabilität und regulatorische Spezifikation (ICH Q2(R2)). Eine Präzisionsangabe ohne ihre Replikationseinheit ist keine Unsicherheitsaussage, und ein Kriterium ohne angegebene Grundlage ist kein Akzeptanzkriterium.
Schritt 2: Fragen Sie, was die Methode mit der Probe macht, bevor sie den Detektor erreicht
Einige der von einer Methode gemeldeten Verunreinigungen können durch die Methode selbst verursacht werden. A 2024 Das Methodenpapier zur Analytischen Chemie stellt die Prämisse klar dar: Eine Erhöhung der Säulentemperatur verbessert die chromatographische Trennung von Peptiden, Allerdings führen hohe Temperaturen zu künstlichen Veränderungen, die die Qualität der Peptidanalyse beeinträchtigen, und spalteninterne Änderungen können die Stufen einiger kritischer Qualitätsattribute fälschlicherweise erhöhen (Starovoit et al., Anal. Chem. 96(36), 2024). Das ist der Rahmen für die In-Column-Abbaupeptidanalyse: Die Frage ist nicht, ob die Spalte heiß ist, sondern ob die Methode steuert, was Wärme bewirkt.
Das Papier zeigt auch, wie eine Steuerung aussieht. Eine kurze Inline-Trap-Säule, die vor der beheizten Trennsäule bei nahezu Umgebungstemperatur gehalten wurde, erhöhte die Peakkapazität innerhalb einer 110-minütigen Trastuzumab-Peptidkartierung um das 1,4-Fache, geliefert 10% Weitere Peptididentifikationen, und reduzierte temperaturbedingte Artefakte um 66% für N-terminales PyroGlu und 63% für oxidiertes Met im Vergleich zur Direkteinspritzung bei 60 °C (Starovoit et al., Anal. Chem. 96(36), 2024). Die Reduzierung ist der Liefergegenstand: eine dokumentierte Änderung, die einen definierten Teil der durch die Messung erstellten Änderung entfernt.
Der Mechanismus hinter dem Artefakt ist ein Verweilzeiteffekt, und die gleiche Physik regelt die Aufbewahrung. In der Umkehrphasen-Peptid-LC, Der hydrophobe Bereich des Peptids adsorbiert an der gebundenen Phase, bis die Lösungsmittelstärke den Punkt erreicht, an dem es desorbiert, und Metallionenverunreinigungen im System verursachen Peaktailing und Auflösungsverlust (Carr, ACE-Leitfaden zur Umkehrphasen-HPLC von Proteinen und Peptiden, undatierter technischer Leitfaden). Es hat sich nicht gezeigt, dass es sich bei einem ohne Abbaukontrolle gemeldeten Verunreinigungsgrad um eine Probeneigenschaft und nicht um eine Geräteeigenschaft handelt. Beachten Sie die Grenze der Beweise: Das Papier berichtet über Artefaktreduzierungen, keine grundlegende Abbaurate in der Säule, Daher kann daraus kein prozentualer Verlust pro Injektion angegeben werden.
Schritt 3: Entwerfen Sie das Degradationsexperiment, das Sie wünschen
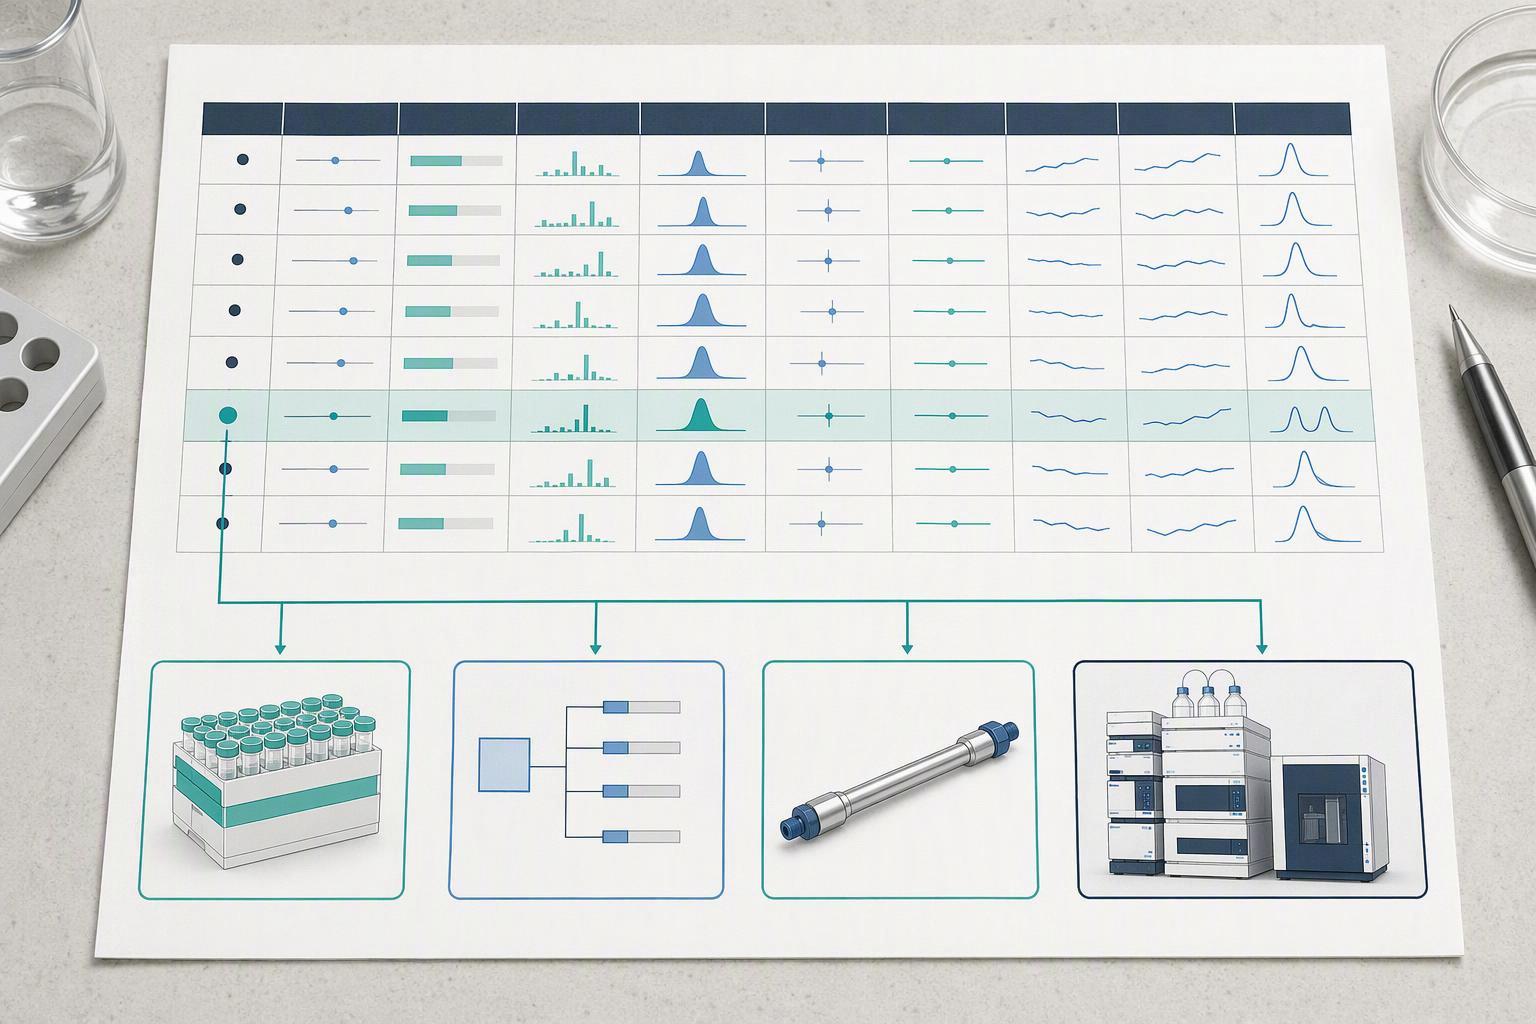
Dies ist der Schritt, bei dem Sie mit der Bewertung aufhören und mit der Spezifizierung beginnen. In der Literatur gibt es ein praktikables Replikatdesign: Jede Bibliothek wurde dreimal getestet, jeweils in dreifacher Ausfertigung mit drei technischen Wiederholungen für 27 Brunnen pro Bedingung, Probenahme stundenweise 0, 1, 4, 8, 24 Und 48 in zweifacher Ausfertigung, wobei ein Aliquot sofort gemessen und das andere bei –80 °C eingefroren wird, und ein interner Standard, dessen Peakfläche oben blieb 92% des 0 h Höhepunkt bei 48 H (Rozans, Moghaddam, Pashuck, J Biomed Mater Res A, Vordruck 2024, Peer-Review-Version 2025). Diese Struktur macht eine Verschlechterungsbehauptung nachvollziehbar, weil jeder gemeldete Wert einem Brunnen zugeordnet ist, ein Zeitpunkt und ein Aliquot.
Nehmen Sie das zitierte Abbauexperiment als Beispiel, keine verbindliche Vorlage. Wählen Sie unabhängige Vorbereitungen, technische Wiederholungen, Zeitpunkte und interne Standardkriterien basierend auf der erwarteten Kinetik, Präzision und Erholung. Unterscheiden Sie ein Beobachtetes >92% Signal ab einer voraussichtlich gerechtfertigten Akzeptanzschwelle.
|
Feld |
Veröffentlichtes Beispiel, kein Akzeptanzkriterium |
Fehlermodus, falls nicht vorhanden |
|---|---|---|
|
Struktur replizieren |
3 läuft × 3 repliziert × 3 technische Wiederholungen |
Keine Grundlage für den angegebenen RSD |
|
Zeitpunkte |
0, 1, 4, 8, 24, 48 H, Fabrik für synthetische Polypeptide Aliquots duplizieren |
Die Abbaurate kann nicht angepasst werden Hersteller von Peptid S |
|
Handhabung von Aliquoten |
Man hat sofort gemessen, einer bei −80 °C eingefroren |
Lagerungsverlust ist nicht von Abbau zu unterscheiden |
|
Internes Standardkriterium |
Gipfelgebiet >92% von 0 h bei 48 H |
Der Verlust des Analyten kann nicht vom Verlust des Signals getrennt werden |
|
Rohlinge und beanspruchte Proben |
Zu jedem Zeitpunkt enthalten |
Durch die Methode erzeugte Peaks werden als Probenverunreinigungen gemeldet |
|
Frischsäulenkontrolle |
Gleiches Los, neue Kolumne |
Spaltenverlauf mit Stichprobe verwechselt |
|
Alternatives Säulengrundstück |
Zweites Los, Synthese von gehefteten Peptiden gleiche Methode |
Lot-Effekt unsichtbar |
|
Orthogonale Bestätigung |
Zweite Technik für eine Teilmenge |
Ein-Methoden-Artefakt unangefochten |
Die Oxytocin-Studie zeigt, warum die Ausschlusskriterien genauso wichtig sind wie die Einschlusskriterien. Die Ergebnisse der Aminosäureanalyse eines Labors wurden aufgrund einer inkonsistenten Aminosäure-Standardreaktion ungültig, Die HPLC-Ergebnisse eines Labors wurden ausgeschlossen, da kein stabiler Karl-Fischer-Wassergehalt ermittelt werden konnte, und ein HPLC-Wert wurde als Ausreißer ausgeschlossen, so sank die Zahl der nutzbaren Labore unter die Zahl, die begonnen hatte (Li et al., J Pharm Biomed Anal 166, 2019). Fragen Sie nach den Ausschlüssen und den jeweiligen Gründen.
Die Datensatzseite derselben Anfrage unterliegt ALCOA+ und Teil 11. In den Leitlinien der MHRA wird die Datenintegrität als Lebenszyklusergebnis und nicht als Checkliste behandelt: Es gibt keinen Unterschied in den Erwartungen, unabhängig davon, welches Akronym verwendet wird, Denn Data-Governance-Maßnahmen sollen sicherstellen, dass die Daten vollständig sind, konsistent, dauerhaft und während des gesamten Datenlebenszyklus verfügbar, und der Prüfpfad ist die Erstellung der Metadatenaufzeichnung, Änderung oder Löschung von GxP-Datensätzen (MHRA GxP-Datenintegritätsleitlinien und -definitionen, Revision 1, Marsch 2018). Teil 11 erfordert Sicherheit, computergeneriert, Prüfprotokolle mit Zeitstempel, die zuvor aufgezeichnete Informationen nicht verdecken, werden mindestens so lange aufbewahrt, wie die betreffenden Unterlagen vorliegen und für die Überprüfung durch die Behörde verfügbar sind, Plus Schutz der Aufzeichnungen für sofortigen Abruf und behördliche Kontrollen (21 CFR Teil 11, aktueller eCFR-Text). Für die Due-Diligence-Prüfung von CRO-Datenpaketen, Fordern Sie die Tabelle pro Injektion mit Charge an, Methoden-ID, Rückverfolgbarkeit von Säulen und Gradienten, nicht die Zusammenfassung. Synthetische Peptidbibliotheken
Schritt 4: Systemeignung vorab festlegen, statt sie nachträglich zu akzeptieren
Definieren Sie Systemeignungstests und Akzeptanzkriterien anhand der aktuell gültigen Monographie, Methode und Kompendialausgabe. Die zitierte USP 31/NF 26 Text ist historisch; Das Beispiel der Replikatinjektion sollte nicht als allgemein gültige Regel für die Peptid-HPLC dargestellt werden.
<Figurenklasse="Blog-Chart" Stil="maximale Breite:640px;Marge:1.5rem auto;Schriftgröße:12px;Zeilenhöhe:1.3;Farbe:erben"> <svg viewBox="0 0 560 380" Stil="maximale Breite: 100%; Höhe: Auto; Schriftfamilie: „Inter“, system-ui, serifenlos; Farbe: #1e293b; --Chart-gedämpft: #64748B;" Rolle="Bild" aria-labelledby="usp-621-repeatability-injection-counts-title usp-621-repeatability-injection-counts-desc"> <Stil> /* Der Renderer fügt das Diagramm in einen Iframe ein, dessen Elementhintergrund schwarz ist, und der Iframe hat eine andere Form als das Diagramm, Daher waren die Briefkastenbänder als schwarze Rahmen um ihn herum zu sehen (Prod 09-22). Das Dokument innerhalb des Iframes ist standardmäßig transparent; Wenn Sie es hier malen, wird der Elementhintergrund abgedeckt, und wenn das Diagramm stattdessen inline ist, stimmt dies mit nichts überein. Halten Sie spitze Klammern aus diesem Block fern: Ein Stilelement innerhalb einer SVG-Datei wird als fremder Inhalt geparst, Eine einzelne Klammer verwirft also alle darin enthaltenen Regeln. */ html, Körper { Hintergrund: #ffffff; Marge: 0; } @Medien (bevorzugt reduzierte Bewegung: reduzieren) { * { Animation: keiner !wichtig; Übergang: keiner !wichtig; } } </Stil> <rect x="0" y="0" Breite="560" Höhe="380" rx="8" füllen="#ffffff" /> <Titel-ID="usp-621-repeatability-injection-counts-title">USP <621> Wiederholbarkeit der Injektion zählt</Titel> <desc id="usp-621-repeatability-injection-counts-desc">USP <> Wiederholbarkeit der Injektion zählt, wie aus der zitierten Quelle aufgetragen. USP <621> Wiederholbarkeit der Injektion zählt. Lollipop-Daten: Erfordernis <= 2.0% 5; Erfordernis > 2.0% 6.Quelle: USP-Generalkapitel <621> Chromatographie.</absteigend> <Text x="280.0" y="29" text-anker="Mitte" Schriftgröße="18" Schriftart-Gewicht ="800" füllen="aktuelleFarbe">USP <621> Wiederholbarkeit der Injektion zählt</Text> <Zeile x1="145" y1="298.0" x2="510" y2="298.0" Schlaganfall="aktuelleFarbe" Deckkraft="0.08" /> <Zeile x1="145" y1="243.0" x2="510" y2="243.0" Schlaganfall="aktuelleFarbe" Deckkraft="0.08" /> <Zeile x1="145" y1="188.0" x2="510" y2="188.0" Schlaganfall="aktuelleFarbe" Deckkraft="0.08" /> <Zeile x1="145" y1="133.0" x2="510" y2="133.0" Schlaganfall="aktuelleFarbe" Deckkraft="0.08" /> <Zeile x1="145" y1="78.0" x2="510" y2="78.0" Schlaganfall="aktuelleFarbe" Deckkraft="0.08" /> <Text x="136.0" y="137.0" text-anker="Ende" Schriftgröße="11" füllen="aktuelleFarbe" Deckkraft="0.8"><tspan x="136.0" dy="0">Erfordernis <=</tspan><tspan x="136.0" dy="12">2.0%</tspan></Text> <Zeile x1="145" y1="133.0" x2="449.2" y2="133.0" Schlaganfall="aktuelleFarbe" Deckkraft="0.15" Strichbreite="1" /> <Kreis cx="449.2" cy="133.0" r="6" füllen="#f97316" /> <Text x="461.2" y="137.0" Schriftgröße="11" füllen="aktuelleFarbe">5</Text> <Text x="136.0" y="247.0" text-anker="Ende" Schriftgröße="11" füllen="aktuelleFarbe" Deckkraft="0.8"><tspan x="136.0" dy="0">Erfordernis ></tspan><tspan x="136.0" dy="12">2.0%</tspan></Text> <Zeile x1="145" y1="243.0" x2="510.0" y2="243.0" Schlaganfall="aktuelleFarbe" Deckkraft="0.15" Strichbreite="1" /> <Kreis cx="510.0" cy="243.0" r="6" füllen="#38bdf8" /> <Text x="522.0" y="247.0" Schriftgröße="11" füllen="aktuelleFarbe">6</Text> <Text x="280.0" y="366" text-anker="Mitte" Schriftgröße="10" füllen="unser(--Chart-gedämpft, aktuelleFarbe)">Quelle: USP-Generalkapitel <621> Chromatographie</Text> </SVG> </Figur>
Das Kapitel regelt auch, wann Ergebnisse zählen. Eine Probenanalyse ist nur zulässig, wenn die Anforderungen an die Systemeignung erfüllt sind, und Probenanalysen, die erhalten werden, während das System ausfällt, sind inakzeptabel (USP <621>). Das Konzept hinter den Tests besteht darin, dass die Ausrüstung, Elektronik, Analysevorgänge und Proben stellen ein integrales System dar, das als solches bewertet wird (USP <621>). Deshalb ist ein Eignungsfehler keine Fußnote zu einem Datenpaket; es macht die dabei verabreichten Injektionen ungültig.
Zwei weitere Punkte schützen Sie vor Kriterien, die verbindlich wirken, es aber nicht sind. Erste, <621> legt keinen universellen numerischen Grenzwertsatz fest: es definiert die Parameter, einschließlich Auflösung oder Spitze-Tal-Verhältnis, Wiederholbarkeit, Symmetrie- oder Tailing-Faktor, Theoretische Platten, Retentionsfaktor und Signal-Rausch-Verhältnis, sofern relevant, und die numerischen Grenzwerte ergeben sich aus der Einzelmonographie oder dem validierten Verfahren (USP <621>). Auflösung ≥1,5, Tailing ≤1,5 und RSD ≤2,0 % zirkulieren im Lieferantenmaterial, als wären sie universelle Anforderungen; das sind sie nicht, und es wurde keine primäre Arzneibuchquelle für peptidspezifische numerische Grenzwerte gefunden. Zweite, wo mehr als ein Gipfel wichtig ist, Die Säuleneffizienz ist ein weniger zuverlässiges Mittel zur Gewährleistung der Auflösung als die direkte Messung (USP <621>), Daher ist eine Plattenzählung ein schwächerer Beweis als eine gemessene Auflösung. Bitten Sie den Lieferanten, in der Methode die Systemeignungskriterien für die Peptid-HPLC anzugeben, mit der Quelle jedes Limits.
Schritt 5: Separater Abbau im Fläschchen, Autosampler, Mobile Phase und Injektor vor Abbau in der Säule
Ein Verlust intakter Peptide ist nicht automatisch eine Probeneigenschaft. Die säuleninternen Treiber sind Temperatur und Verweilzeit, und beide sind durch Methodendesign kontrollierbar (Starovoit et al., Anal. Chem. 96(36), 2024). Außerhalb der Säule, Retentionsverhalten und Metallionenverunreinigung führen zu Tailing und Auflösungsverlusten, die mit einer Verschlechterung verwechselt werden können (Carr, ACE-Leitfaden). Jede Kandidatenstelle benötigt ihre eigene Unterscheidungskontrolle, bevor Sie dem Molekül ein Ergebnis zuordnen können.
Robustheit ist der Punkt, an dem diese Kontrollen hingehören, und es ist eine Entwicklungsaktivität. ICH Q14 definiert Robustheit als Maß für die Fähigkeit des Verfahrens, erwartete Leistungskriterien bei normaler Verwendung zu erfüllen, durch bewusste Variationen analytischer Verfahrensparameter getestet, Außerdem sollte die Dauer der Analyse einschließlich der Stabilität der Probenvorbereitungen und Reagenzien berücksichtigt werden (ICH Q14, angenommen 1 November 2023). Dieselbe Richtlinie besagt, dass für die meisten Verfahren eine Robustheitsbewertung während der Entwicklung durchgeführt wird, falls schon dort gemacht, muss bei der Validierung nicht wiederholt werden (ICH Q14, §5.1). Ein Lieferant, der keine Entwicklungsrobustheitsdaten vorlegen kann, hat die Arbeit entweder nicht erledigt oder hält sie zurück; Jede Antwort ist für Sie nützlich.
Die Abweichungen von System zu System sind messbar, und der veröffentlichte Benchmark ist alt. Ein Anwendungshinweis eines Anbieters zur Peptidkartierung auf drei identischen UPLC-Systemen, eine pro Tag mit jeweils sechs aufeinanderfolgenden Injektionen, berichteten über eine bessere Reproduzierbarkeit der Retentionszeit innerhalb eines Systems als 0.3% RSD, Standardabweichung zwischen Systemen besser als 0.20 Minuten für die Markierungsspitzen, und Spitzenfläche %RSD besser als 3.3% innerhalb eines Systems und zwischen 5.0% Und 6.3% über alle Läufe hinweg (Waters-Anwendungshinweis 720003175, Juli 2009). Betrachten Sie es als einen veralteten Maßstab für eine Peptid-Mapping-Methode, und beachten Sie, dass der Anbieter die getesteten Systeme verkauft. Die Umfangsbeschränkung ist wichtiger als die Zahlen: ein Einzellabor, Ein Einzelsäulenpaket kann keine Reproduzierbarkeit von Labor zu Labor gewährleisten, Was auch immer sein interner RSD ist.
Schritt 6: Erfordern, dass Unsicherheit mit ihrem Intervall und ihren Akzeptanzkriterien gemeldet wird
Ein bloßer RSD ist ein unvollständiger Bericht, und die Richtlinie sagt es so. Die Präzision muss als Standardabweichung angegeben werden, die relative Standardabweichung, und eine entsprechende 100(1-A)% Konfidenzintervall oder begründetes alternatives statistisches Intervall, und das beobachtete Intervall sollte mit den entsprechenden Präzisionsakzeptanzkriterien kompatibel sein, sofern nichts anderes begründet ist (ICH Q2(R2), Schritt 5 Revision 2, §3.3.2.4). Die gleiche Struktur gilt für die Genauigkeit: Geben Sie die mittlere prozentuale Wiederherstellung oder die Differenz vom akzeptierten wahren Wert mit einem Konfidenzintervall an, das mit den Genauigkeitsakzeptanzkriterien kompatibel ist (ICH Q2(R2), §3.3.1.4).
Die Oxytocin-Studie zeigt, was ein Intervall bewirkt, was eine Punktschätzung nicht kann. Der qNMR-Mittelwert betrug 1.798 mg mit a 95% Konfidenzintervall von 1.707 Zu 1.888 mg, und der Mittelwert der Aminosäureanalyse war 1.73 mg mit a 95% Konfidenzintervall von 1.580 Zu 1.884 mg (Li et al., J Pharm Biomed Anal 166, 2019). Die drei Methoden konvergierten zu vergleichbaren zentralen Werten, 1.807 mg durch HPLC, 1.798 mg durch qNMR und 1.73 mg von AAA, unterscheiden sich jedoch erheblich in der Präzision, Dies ist ein praktisches Beispiel für orthogonale Methoden, die hinsichtlich des zentralen Werts übereinstimmen und hinsichtlich der Unsicherheit nicht übereinstimmen.
Lesen Sie das Intervall anhand eines Kriteriums ab, und lesen Sie das Kriterium anhand seiner Grundlage. Weil ICH Q2(R2) legt keine universelle numerische Genauigkeitsgrenze fest, Das Akzeptanzkriterium muss vorab festgelegt und aus dem Zweck des Verfahrens begründet werden, meldepflichtiger Bereich, Produkt, analytische Variabilität und regulatorische Spezifikation, und das Validierungsprotokoll sollte den beabsichtigten Zweck angeben, die Leistungsmerkmale, das Versuchsdesign und die Kriterien (ICH Q2(R2)). Ein Intervall ohne zusätzliches Kriterium kann nicht beurteilt werden, und ein Kriterium ohne angegebene Grundlage kann in einer Klageschrift nicht verteidigt werden. Wo die Beweise aufhören: Keine Quelle in dieser Evidenzbasis liefert ein peptidspezifisches numerisches Akzeptanzkriterium, Das Kriterium muss also aus Ihrer Spezifikation und der Methode des Lieferanten stammen, nicht aus einer Richtlinie.
Schritt 7: Überprüfen Sie, ob die Datensätze verbunden und prüfungsbereit sind
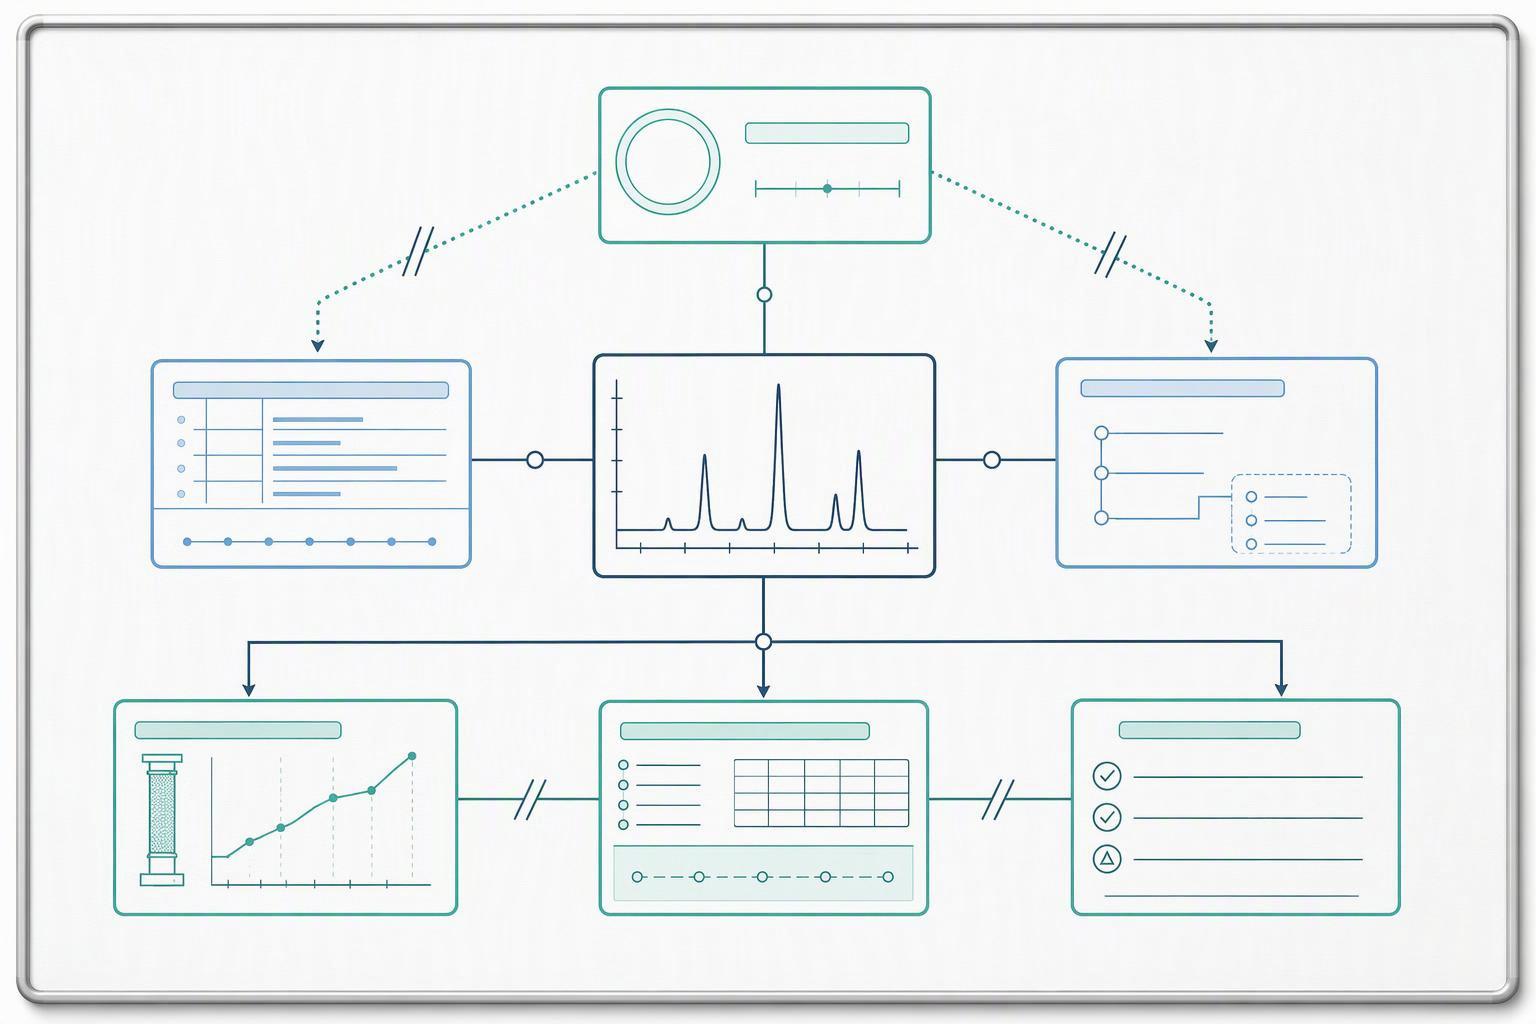
Die Datensatzkette ist Teil des Datenpakets, und die Durchsetzung zeigt, was kaputt geht. A 2025 In einem Warnschreiben an ein Vertragstestlabor wurde festgestellt, dass die Qualitätsabteilung es versäumt hat, die Einrichtung eingeschränkter Zugriffsrechte und angemessener Kontrollen auf computergestützten Systemen sicherzustellen, um eine mögliche Änderung oder Löschung von Labordaten zu verhindern, und versäumte es, ein Probenvorbereitungsdokument zu kontrollieren (Warnschreiben der FDA 320-25-101, 20 August 2025, Feststellungen unter FD&C-Gesetz 501(A)(2)(B)). A 2026 Im Warnschreiben wurden weggeworfene, zerrissene chromatographische Aufzeichnungen und Tabellenkalkulationen zur Validierung von Verunreinigungsmethoden gefunden, während die offiziellen Aufzeichnungen nur handschriftliche Werte enthielten, und das Personal zeichnet Beobachtungen in unkontrollierten persönlichen Tagebüchern auf (FDA Warning Letter MARCS-CMS 720463, 3 Marsch 2026, zitieren 21 CFR 211.22 Und 211.192). Dies sind benannte Fälle, kein Tarif; Es wurde keine offiziell veröffentlichte Rate an Datenintegritätsfeststellungen bei CRO-Inspektionen überprüft.
Die Kontrollen, denen diese Ergebnisse zugeordnet werden, sind spezifisch. Teil 11 erfordert eine Validierung der Systeme, um die Genauigkeit sicherzustellen, Zuverlässigkeit, konsistente beabsichtigte Leistung und die Fähigkeit, ungültige oder geänderte Datensätze zu erkennen, Autoritätsprüfungen, sodass nur autorisierte Personen einen Datensatz ändern können, und Signaturmanifestationen des gedruckten Namens, Datum und Uhrzeit, und Bedeutung (21 CFR Teil 11, §11.10(A), §11.10(G), §11.50(A)). MHRA fügt hinzu, dass die Umstellung von computergestützten auf papierbasierte Systeme oder umgekehrt die Notwendigkeit von Datenintegritätskontrollen nicht beseitigt, dass durch die Risikobewertung identifizierte Prüfpfade aktiviert werden sollten und Benutzer nicht in der Lage sein sollten, sie zu ändern oder auszuschalten, und das, wo Daten in einem dynamischen elektronischen Zustand erfasst wurden, Papierkopien gelten nicht als Rohdaten (MHRA GxP-Datenintegritätsleitlinien und -definitionen, Revision 1, Marsch 2018). Ein PDF-Chromatogramm ist daher ein Bericht, keine Rohdaten, wenn der zugrunde liegende Erwerb elektronisch erfolgte.
Ein Glied in der Kette wird von diesen Quellen nicht nachgewiesen. Nachweis der Instrumentenqualifikation hinter einem Chromatogramm, die Systemqualifikation, die den Prüfpfad und den Erfassungsdatensatz unterstützt, wird im Bewertungsplan genannt, aber der entsprechende Text des Arzneibuchkapitels wurde in dieser Evidenzbasis nicht gelesen, Behandeln Sie die Instrumentenqualifizierung daher als eine Frage, die gestellt werden muss, und nicht als ein Kriterium, das zitiert werden muss. Fragen Sie nach dem Qualifikationsstatus des spezifischen Instruments, das die Daten erzeugt hat, neben dem Audit-Trail-Auszug.
Häufig gestellte Fragen
Stellt ein Ein-Labor-Paket die Reproduzierbarkeit sicher??
NEIN. Die Reproduzierbarkeit ist eine Messung zwischen Laboren, und in der Richtlinie wird angegeben, wann eine Zusammenarbeit zwischen Laboratorien zu erwarten ist: wenn ein Verfahren standardisiert ist, in ein Arzneibuch übernommen, oder an mehr als einem Standort ausgeführt werden (ICH Q2(R2), §3.3.2.3). Ein Labor kann Wiederholbarkeit nachweisen, und es kann eine mittlere Präzision zeigen, wenn es absichtlich die Tage variiert, Analysten und Ausrüstung (ICH Q2(R2), §3.3.2.2). Es kann keine Übereinstimmung zwischen Laboren angezeigt werden, Daher ist eine Verpackung mit der Aufschrift „Reproduzierbarkeit“, die nie einen Standort verlassen hat, falsch etikettiert.
Mit wie vielen Wiederholungsinjektionen muss ich bei einer Peptid-HPLC-Reinheitsmethode rechnen??
Bestimmen Sie Wiederholungsinjektionen anhand der aktuell anwendbaren Methode und der Kompendiumanforderungen. Systemgerechte Injektionen, Unabhängige Probenvorbereitungen und Methodenvalidierungsbestimmungen dienen unterschiedlichen Zwecken und dürfen nicht austauschbar gezählt werden.
Kann ich anstelle der HPLC eine andere Analysetechnik verwenden??
Wählen Sie die Technik entsprechend dem Attribut und der beabsichtigten Unsicherheit aus. Die zitierte Oxytocin-Ringversuchsstudie berichtet über Ergebnisse für ihr Material, Labore und Methoden; es bewertet nicht die erwartete Präzision der HPLC, qNMR- und Aminosäureanalyse für jedes Peptid.
Was soll ich tun, wenn der CRO einen Verunreinigungsgrad ohne Kontrolle des Abbaus meldet??
Behandeln Sie die Nummer als nicht zugewiesen, bis eine Kontrolle die Probe von der Methode trennt. Allein die Säulenbedingungen können den Peak erzeugen: bei 60 °C, Eine umgebungsnahe Inline-Trap-Säule schnitt N-terminale PyroGlu-Artefakte ab 66% und oxidierte Met-Artefakte von 63% im Vergleich zur Direkteinspritzung (Starovoit et al., Anal. Chem. 96(36), 2024). Das ist die Frage der In-Column-Degradationspeptidanalyse in der Praxis. Ohne eine vergleichbare Kontrolle, Es wurde nicht nachgewiesen, dass die Verunreinigung zur Charge gehört.
Ist eine Papierkopie eines Chromatogramms als Rohdaten akzeptabel??
NEIN, wo die Daten elektronisch erfasst wurden. MHRA ist der Ansicht, dass Informationen, die ursprünglich in einem dynamischen Zustand erfasst wurden, in diesem Zustand verfügbar bleiben sollten, und dass eine Papierkopie elektronisch generierter dynamischer Daten nicht als Rohdaten betrachtet werden kann (MHRA GxP-Datenintegritätsleitlinien und -definitionen, Revision 1, Marsch 2018). Teil 11 erfordert genaue und vollständige Kopien sowohl in für Menschen lesbarer als auch in elektronischer Form, die zur Einsichtnahme geeignet sind (21 CFR Teil 11, §11.10(B)). Fordern Sie die elektronische Aufzeichnung mit Prüfpfad an, kein Scan.
Was kostet es, diesen Beweisgrad hinzuzufügen??
In dieser Evidenzbasis gibt es keine verifizierten Kostenzahlen, Die ehrliche Antwort lautet also, dass die Kosten eher eine Designentscheidung als ein Einzelposten sind. Die Fahrer sind zählbar: Es wurde ein veröffentlichtes Degradationsdesign verwendet 27 Wells pro Bedingung über sechs Zeitpunkte mit doppelten Aliquots (Rozans, Moghaddam, Pashuck, J Biomed Mater Res A), und eine umfassendere Validierung der Peptidanalysemethode fügt eine zweite Säulencharge hinzu, eine orthogonale Bestätigungsteilmenge, und der Audit-Trail-Auszug. Bitten Sie den Lieferanten, die Replikationsstruktur und die Kontrollen separat zu bepreisen, So können Sie sehen, was jeder kauft.
Abschluss
Die Bewertung reduziert sich auf eine Entscheidungsregel, die Sie in einer Partnering-Überprüfung anwenden können. Fordern Sie die Benennung der Replikateinheit auf, bevor Sie Präzisionszahlen ablesen, und rechnen Sie es mit dem ICH Q2(R2) Mindestwerte von 9 Bestimmungen über den meldepflichtigen Bereich oder 6 bei 100% der Testkonzentration (ICH Q2(R2), §3.3.2.1). Erfordern Sie, dass die Präzisionszahl mit a ankommt 100(1-A)% Konfidenzintervall und das Akzeptanzkriterium, anhand dessen es beurteilt wurde (ICH Q2(R2), §3.3.2.4). Erfordern, dass in der Methode die Systemeignungskriterien und die Anzahl der Injektionen angegeben werden, also die Fünf-gegen-Sechs-Regel in der USP <621> kann überprüft werden (USP <621>). Erfordern eine Abbaukontrolle, die säuleninterne und systeminterne Artefakte vom Probenabbau trennt, und erfordern die Tabelle pro Injektion mit Charge, Verfahren, Spalten- und Gradientenrückverfolgbarkeit anstelle der Zusammenfassung. Fordern Sie den Prüfpfad und die elektronische Aufzeichnung an, weil es sich bei einer Papierkopie nicht um Rohdaten handelt, bei denen die Erfassung elektronisch erfolgte (MHRA GxP-Datenintegritätsleitlinien und -definitionen, Revision 1, Marsch 2018). Wenn bei einem Paket eines davon fehlschlägt, Der Misserfolg ist eher eine Lücke, die Sie in der Rezension benennen können, als ein Zweifel, den Sie argumentieren müssen. Der nächste Schritt besteht darin, die Spezifikationstabelle aus Schritt einzufügen 3 in die Ausschreibung ein und bitten Sie um ein Beispieldatenpaket, das diesen Anforderungen entspricht.