Schnelle Antwort
Apply ISO 9001:2026 to peptide R&D: benannte Verantwortlichkeiten, controlled specs, deviation trending, raw-data integrity and CoA disclosure.
Voraussetzungen: Was Ihr Team vor der ISO-Zuordnung benötigt 9001:2026 zu Peptid R&D
Dies ist eine Übersetzungsübung, kein Zertifizierungsaudit. Der 2026 Edition aktualisiert das Framework, anstatt es zu ersetzen, also ein Team, das bereits ISO ausführt 9001:2015 kann die Änderungen übernehmen, ohne sein System neu zu gestalten (Veröffentlichungsankündigung von ANSI, 16 September 2026). Planen Sie eine Arbeitssitzung pro Artefakt ein, kein Neuimplementierungsprojekt.
Bevor Sie beginnen, Bestätigen Sie, dass Sie fünf kontrollierte Dokumente öffnen können: das aktuelle Datenblatt, das Abweichungsprotokoll, das Rohdatenarchiv, die CoA-Vorlage, und der Freigabe- oder Quarantäne-Entscheidungsdatensatz. Nennen Sie jeweils den Besitzer: Spezifikationsgenehmiger, Change-Control-Inhaber, Abweichungsunterzeichner, Rohdatenprüfer, Entscheider freigeben. Gehen Sie davon aus, dass das Team mit der RP-HPLC-Reinheitsberichterstattung vertraut ist, Gegenionformen und Lot-zu-Lot-Vergleich.
Die Überarbeitung stärkt die Anforderungen an Qualitätskultur und ethisches Verhalten, mit einer expliziten Verantwortung für die Umwelt, und es trennt Risiken von Chancen (BSIs Leitfaden zu wichtigen Änderungen, 2026). Aus diesem Grund umfasst die Checkliste Artefakte und benannte Rollen und nicht nur Dokumente.
⚠️ Warnung: Dieser Artikel beschreibt die Praxis von Qualitätssystemen, keine behördliche oder medizinische Beratung, und interpretiert den Standard nicht im Namen einer Zertifizierungsstelle.
Schritt 1: Übersetzen Sie Qualitätskultur und Führung in benannte Verantwortlichkeiten
Das erste, was ISO 9001:2026 fragt nach einem Peptid R&Die D-Gruppe ist kein Dokument, sondern eine Aufgabe. Qualitätskultur, der gemeinsame Satz von Werten und Verhaltensweisen, der bestimmt, ob Menschen dem System folgen oder es umgehen, wechselt in der Überarbeitung von implizit zu explizit, und Führung wird als die Partei benannt, die für die Schaffung des Umfelds verantwortlich ist, in dem sie herrscht (ANSI, 2025 Änderungszusammenfassung). Daneben wird ethisches Verhalten gestärkt.
Diese Klausel wird nur dann umsetzbar, wenn jede Verantwortlichkeit einen Namen hat, ein Artefakt und eine Signatur. Ein Peptid-Qualitätsmanagementsystem scheitert an dieser Stelle häufiger als an jedem technischen: Im Handbuch steht, dass die Qualitätsabteilung die Spezifikationen genehmigt, aber keine Signaturblockaufzeichnungen, wer das getan hat, so wird eine Abweichung ohne Eigentümer geschlossen.
|
Rechenschaftspflicht |
Artefakt, das es beweist |
Rolle, die Zeichen setzt |
|---|---|---|
|
Spezifikationsgenehmigung |
Kontrolliertes Spezifikationsblatt, versioniert |
Qualitätseinheitskopf |
|
Kontrolle ändern |
Änderungsantrag mit Folgenabschätzung |
Prozessinhaber |
|
Peptid 1 Abweichungsschließung |
Untersuchungsbericht mit Grundursache |
QA-Unterzeichner |
|
Überprüfung der Rohdaten |
Biosynthese-Peptid Überprüftes Chromatogramm- und Massenbilanzpaket |
Analytischer Gutachter |
|
Freigabe bzw Pentapeptid 4 Quarantäne |
Chargen-Dispositionsprotokoll |
Autorisierte Veröffentlichung Peptidbiosynthese Offizier |
Gegenion- und Salzformvariabilität, durch Ionenchromatographie erfasst, Leitfähigkeits- und Massenbilanzkontrollen, ist ein nützlicher Testfall: wenn niemand als analytischer Gutachter für diese Prüfungen benannt wird, die Rechenschaftspflicht besteht nur auf dem Papier (Merck, abgerufen 2026-02-27).
Schritt 2: Erstellen Sie kontrollierte Spezifikationen, die einen Lot-zu-Lot-Vergleich überstehen
Eine Peptidspezifikation ist nur dann kontrolliert, wenn sie die Sequenz angibt, die Identitätsmethode, die Reinheitsgrenze und die Methode dahinter, die Salz- oder Gegenionform, und die Grenzwerte für restliche Gegenionen, Restlösungsmittel und Wassergehalt. Der EMA-Richtlinie zur Entwicklung und Herstellung synthetischer Peptide definiert genau diese Parameter, Hinzufügung von Grenzwerten für Sterilität und Endotoxin, sofern die beabsichtigte Verwendung dies erfordert, sowie Lager- und Versandbedingungen.
Die Variabilität der Gegenionen ist der Grund dafür, dass der Lot-zu-Lot-Vergleich normalerweise scheitert. Die gleiche Reihenfolge wie das Trifluoracetatsalz in einer Charge und das Acetatsalz in der nächsten Charge zeigen eine unterschiedliche scheinbare Masse, unterschiedliche Löslichkeit und unterschiedliches chromatographisches Verhalten, deshalb Ionenchromatographie, Neben der Reinheitszahl gehören auch Leitfähigkeits- und Massenbilanzprüfungen in die Freigabeentscheidung.
Die Norm lässt hier Interpretationsspielraum: es erfordert kontrollierte Spezifikationen, ohne vorzuschreiben, welche Gegenionengrenzwerte für ein bestimmtes Peptid gelten, Daher muss Ihr Qualitätsmanagementsystem diese Wahl angeben, Version es, und verteidigen Sie es im Lastenheft und nicht im Gedächtnis eines Rezensenten.
Schritt 3: Verwandeln Sie Abweichungen in Erkenntnisse mit zweistufiger Untersuchung und Trendermittlung
Eine Abweichung wird geschlossen, wenn die Untersuchung eine Ursache ergeben hat, eine korrigierende und vorbeugende Maßnahme (CAPA), und geprüfte Wirksamkeit, nicht, wenn die Charge disponiert wird. Der Leitlinien der FDA zur Untersuchung von Testergebnissen, die außerhalb der Spezifikation liegen legt eine zweiphasige Sequenz fest: Phase 1 bleibt im Labor, Rohdaten abdecken, Staatsinstrument, Probenvorbereitung, Analysetechnik und Methodenleistung. Nur wenn keine zuordenbare Laborursache gefunden wird, erfolgt Phase 2 Übergang zur Fertigung, umfasst die Synthese und das Chargenprotokoll, Prozessschritte, Repräsentativität der Probenahme, Ausrüstung und zugehörige Chargen. Zu den Root-Cause-Tools gehören: 5 Warum, Fischgrätendiagramme, FMEA und Fehlerbaumanalyse, und CAPA muss vor dem Abschluss auf seine Wirksamkeit überprüft werden.
Die Durchsetzungsdaten zeigen, wo dies scheitert. Compleres tabellarische Aufstellung der FDA-Tabelle mit den zitierten Vorschriften für das Geschäftsjahr 2025 Aufzeichnungen 243 Zitate gemäß §211.22(D) für Qualitätseinheitsverfahren und 164 gemäß §211.192 wegen unterlassener Untersuchung von Unstimmigkeiten, gegen 14, 10 Und 9 für unvollständige Laborunterlagen, über 713 Medikament 483s von 1 Oktober 2024 Zu 30 September 2025.
Für Trinkgeld: Diese Zahlen für das Geschäftsjahr 2025 stellen eine Untergrenze dar, keine Volkszählung. Die Tabelle der FDA deckt nur systemgenerierte 483-Fehler ab, Daher sind manuell erstellte Formulare ausgeschlossen.
Zur Peptidspezifikation und Abweichungskontrolle, Die Bewegung, die Aufzeichnungen in Lernen umwandelt, ist im Trend der Syntheseschritte, Reinigungsschritt, Testmethode, Betreiber und Lieferant statt nach Ausnahmen zählen. Aggregation, unvollständige Entschützung und Gegenionendrift tauchen dann als Muster statt als isolierte Ereignisse auf.
Schritt 4: Verwirklichen Sie Datenintegrität mit einem rekonstruierbaren Rohdatenpaket
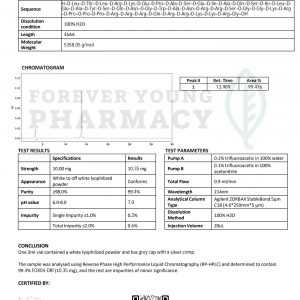
Datenintegrität in Peptid R&D ist keine Grundsatzerklärung. Es geht darum, ob ein Prüfer den Lauf anhand Ihrer Archivierung rekonstruieren kann. Datenvalidierung, in diesem Zusammenhang, bedeutet, nachzuweisen, dass die von Ihnen geführten Aufzeichnungen vollständig sind, präzise und rückverfolgbar bis zu dem Instrument, das es erzeugt hat.
Ein vertretbares Rohdatenpaket enthält die nativen Originaldaten sowie die Metadaten, die zum Neuaufbau der Analyse erforderlich sind: vollständige Chromatogramme, Integrations- und Verarbeitungsmethoden, System- und Methodenparameter, Identität des Analysten, Software- und Firmware-Versionen, Kalibrierungs- und Qualifizierungsstatus, und der Prüfpfad, der jede Änderung anzeigt, Löschung und den Grund dafür (PIC/S-Leitfaden zur Datenintegrität, PI 041-1, 2021). Der MHRA GxP-Datenintegritätsleitlinien und -definitionen (2018) Fügt den Test hinzu, der bei einem Audit wichtig ist: Die Aufzeichnung muss in der Lage sein, die Aktivität zu rekonstruieren und jede Änderung einer Person zuzuordnen, ein Datum und eine Uhrzeit, und ein Grund zur Veränderung.
Zwei Verpflichtungen lassen sich leicht miteinander vermischen. USP <1058> regelt die Gerätequalifikation, Feststellung, dass das Gerät einsatzbereit ist, bevor eine Methode darauf ausgeführt wird. Der ICH Q2(R2) Leitfaden zur Validierung analytischer Verfahren (2023) regelt stattdessen den Lebenszyklus der Prozedur, und erfordert, dass das Validierungsprotokoll vor der Studie geschrieben wird, wobei der meldepflichtige Bereich durch eine akzeptable Reaktion bestätigt wurde, Genauigkeit und Präzision. Instrumententauglichkeit und Methodenvalidität sind separate Ansprüche, und ein Dokumentationspaket zum Peptid-Analysezertifikat, aus dem hervorgeht, dass nur eines davon unvollständig ist.
Der Fehlermodus ist bekannt: eine Reinheitszahl auf einem CoA während des Chromatogramms, Integrationseinstellungen und Kalibrierungsstatus befinden sich in einem anderen Ordner, oder nirgendwo. Unter 21 CFR Teil 11 und CGMP-Laboraufzeichnungserwartungen, Elektronisch erfasste elektronische Aufzeichnungen müssen in elektronischer Form aufbewahrt werden, und die Laborunterlagen müssen eine vollständige Aufzeichnung aller während der Prüfung gesicherten Daten enthalten, einschließlich Grafiken, Diagramme und Spektren (FDA, undatiert).
Schritt 5: Melden Sie transparent, damit ein CoA sagt, was es tatsächlich zertifiziert
Ein Analysezertifikat ist ein Beweis für eine Charge, an einem Tag mit einer Methode getestet. Es bescheinigt das Messergebnis für die identifizierte Charge anhand der angegebenen Freigabespezifikation des Lieferanten, und andere Lose werden nicht zertifiziert, zukünftige Lieferungen, Lagerstabilität, ungeprüfte Attribute, oder die Einhaltung des Lieferanten für Ihre beabsichtigte Verwendung (Peptigraph; CASRAI).
An dieser Grenze stoßen die meisten Peptidanalysezertifikate an ihre Grenzen. Ein numerisches Verunreinigungsergebnis ist nur dann berichtsübergreifend vergleichbar, wenn die Methodenversion angegeben wird, und ein „nicht nachgewiesen“-Ergebnis ist nur interpretierbar, wenn die Nachweis- oder Quantifizierungsgrenze der Methode offengelegt wird, denn das Fehlen eines Nachweises bedeutet nicht das Fehlen eines Analyten (Peptigraph).
Schlüssel zum Mitnehmen: Ein „nicht erkannt“-Ergebnis ist nur interpretierbar, wenn LOD/LOQ und Methodenversion der Methode offengelegt werden. Das Fehlen eines Nachweises bedeutet nicht das Fehlen eines Analyten.
Fünf Offenlegungsfelder sorgen für diese Transparenz: Methodenversion, LOD/LOQ, Gegenionform, die Spezifikationsversion, für die das Los freigegeben wurde, und die Referenz zum Rohdatenpaket. Ohne sie, Peptiddatenintegrität ALCOA+ stoppt am Signaturblock. Synthese von Peptidbindungen
Der Fehlermodus ist ruhig. Ein Team vergleicht a 0.3% Vergleichen Sie die Verunreinigungszahl mit dem Bericht eines früheren Lieferanten, der mit einer anderen Methodenversion erstellt wurde, liest den Unterschied als Trend, und handelt von einem Vergleich, den die beiden Dokumente nie unterstützt haben.
Schritt 6: Schließen Sie den Kreislauf zwischen Kunden- und Laborteams
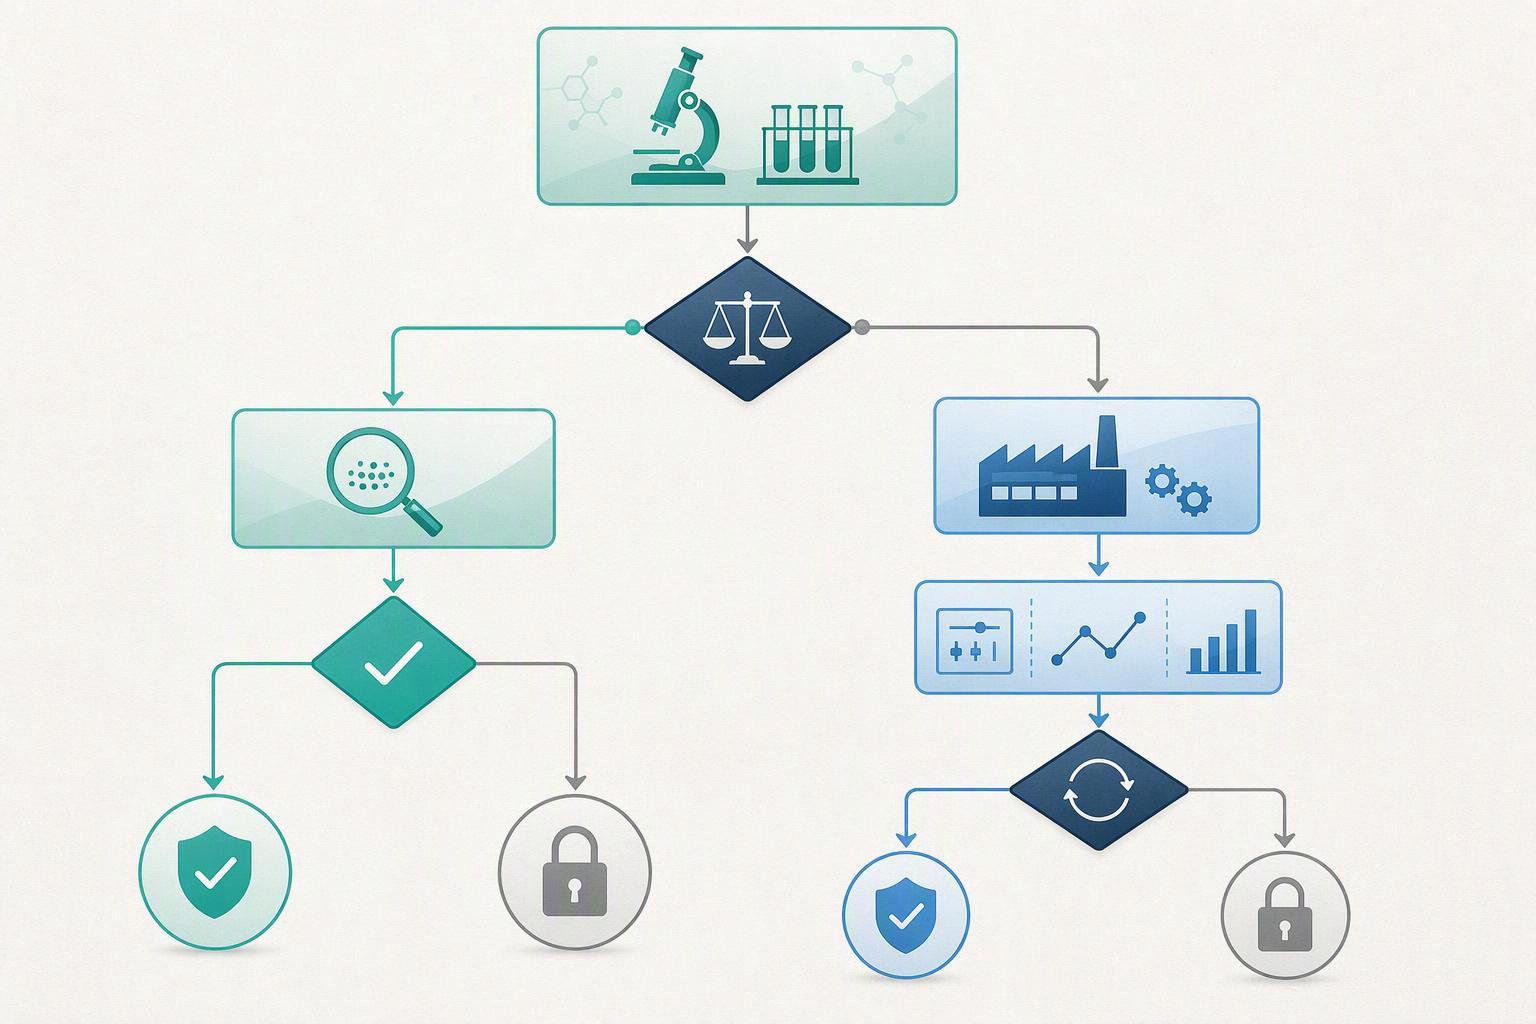
Die Aufteilung der Verantwortlichkeit gilt nur, wenn beide Seiten schriftlich vereinbaren, wem die Spezifikation gehört, Wem gehört die Änderungskontrolle?, wer eine Abweichung unterschreibt, Wer prüft Rohdaten?, und wer den Entlassungs- oder Quarantäneaufruf tätigt. Sehen Sie sich diese Vereinbarung bei Tech Transfer noch einmal an, nicht nach dem ersten gescheiterten Los. Der 2026 Die Revision legt mehr Wert auf das Änderungsmanagement, Dies macht eine undokumentierte Trennung zwischen Kunde und Labor zu einer Erkenntnis, die nur darauf wartet, umgesetzt zu werden.
Die Peptidarbeit zeigt, warum die Spaltung wichtig ist. Die Aggregation auf dem Harz äußert sich in einer Schrumpfung des Harzes und einer verlangsamten Kopplung, und die unvollständige Entschützung wird chromatographisch am gespaltenen Produkt bestätigt. Ein Partner, der in der Lage ist, eine chargenspezifische Analysedokumentation bereitzustellen, schließt diesen Kreis schneller.
Für Trinkgeld: In-Prozess-Farbtests können bei starker Aggregation falsch negative Ergebnisse liefern. Bestätigen Sie dies am gespaltenen Produkt, bevor Sie einen Schritt als abgeschlossen betrachten. Peptid
Häufige Fehler, die es zu vermeiden gilt
Der häufigste Fehler besteht darin, die Revision als Aktualisierung der Dokumentation zu behandeln: Umschreiben des Qualitätshandbuchs und gleichzeitig des Spezifikationsblatts, das Abweichungsprotokoll und das Rohdatenarchiv bleiben unverändert. Fünf Fehler machen den größten Teil der Lücke zwischen einem konform aussehenden System und einem, das Bestand hat, aus.
Validierung der Methode nur bei Veröffentlichung. Die Teams bestätigen, dass die Charge den Spezifikationen entspricht, bestätigen jedoch niemals, dass die Analysemethode noch funktioniert. Fix: Behandeln Sie die Methodenvalidierung als Tor vor der Freigabe, kein einmaliges Ereignis.
Schließung von Abweichungen bei der Disposition. Eine Abweichung wird als geschlossen markiert, sobald die Charge freigegeben ist, ohne dass überprüft wurde, ob die Korrekturmaßnahme funktioniert hat. Fix: erfordern vor dem Abschluss eine überprüfte CAPA-Wirksamkeit.
Archivierung verarbeiteter Ergebnisse ohne native Daten. Der Bericht ist eingereicht; Die Instrumentendatei und der Audit-Trail sind es nicht. Fix: Archivieren Sie das rekonstruierbare Paket, nicht die Zusammenfassung.
Ausstellen von CoAs ohne Methodenversion oder LOD/LOQ. Ein numerisches Ergebnis ist nur dann berichtsübergreifend vergleichbar, wenn die Methodenversion angegeben wird. Fix: Tragen Sie auf jedem CoA die Methodenversion und die Nachweisgrenzen ein.
Die Aufteilung der Verantwortlichkeit zwischen Kunde und Labor bleibt undokumentiert. Fix: Benennen Sie bei der technischen Übertragung den Eigentümer jedes Datensatzes.
Notiz: Der Datenintegritätsanteil der FDA-Warnschreiben im Geschäftsjahr 2025 stammt aus einer Anbieteranalyse von Daten zur öffentlichen Durchsetzung. Vergleichen Sie es anhand der FDA-eigenen Datenbank, bevor Sie es intern zitieren.
Häufig gestellte Fragen
Tut das 2026 Überarbeitungen erfordern einen Neuaufbau unseres Qualitätsmanagementsystems?
NEIN. Der 2026 Edition aktualisiert das Framework, anstatt es zu ersetzen, und Organisationen bereits auf der 2015 Version kann es übernehmen, ohne ihr System neu zu gestalten, gemäß den häufig gestellten Fragen zum internationalen Übergang von AFNOR. Was sich ändert, ist die Betonung: Qualitätskultur, Risiko und Chance, und Datenintegrität werden zu expliziten Erwartungen. Ihre dokumentierten Prozesse bleiben erhalten; Die mit ihnen verbundenen Beweise werden schärfer.
Was ist die tatsächliche Übergangsfrist für ISO? 9001:2015 Zertifikate?
ISO 9001:2015 Zertifikate sind nur bis zum Enddatum der Umstellung gültig, AFNOR berichtet, mit dem Schließen des Dreijahresfensters 30 September 2029. In denselben Leitlinien wird empfohlen, bis April eine Prüfung auf Basis des Jahres 2026 zu planen 2028, und ab Mai sind keine 2015-basierten Audits geplant 2029. Die Regel stammt von der Akkreditierungsgemeinschaft und nicht von der ISO selbst, Informieren Sie sich daher über die Termine bei Ihrer Zertifizierungsstelle.
Machen Sie ISO/IEC 17025 oder cGMP ersetzt ISO 9001 für ein Peptidlabor?
NEIN, Sie decken verschiedene Aspekte ab. ISO/IEC 17025 befasst sich mit der Kompetenz von Prüf- und Kalibrierlaboratorien, Es geht also darum, ob ein Reinheitstest oder eine Verunreinigungsmethode technisch vertretbar ist. cGMP legt Herstellungsstandards für die pharmazeutische Produktion fest. ISO 9001 regelt das Qualitätsmanagementsystem, das Spezifikationen verknüpft, Abweichungen, Aufzeichnungen und Verantwortlichkeiten zusammen. Wenn ein Kunde einen Zertifizierungsnachweis anfordert, Fragen Sie, welche der drei sie meinen.
Was sollen wir tun, wenn das CoA eines Lieferanten ohne LOD „nicht erkannt“ meldet??
Fordern Sie die Nachweis- oder Quantifizierungsgrenze der Methode und die Methodenversion an, bevor Sie das Ergebnis akzeptieren. Das Fehlen eines Nachweises bedeutet nicht das Fehlen eines Analyten: „Nicht nachgewiesen“ bedeutet nur, dass die Substanz unter einen im CoA nicht genannten Schwellenwert gefallen ist, und dieser Schwellenwert kann über dem Niveau liegen, das Ihrer Spezifikation entspricht. Ohne die LOD, Methodenversion und Gerätebedingungen, Behandeln Sie die Zahl als ungeprüft und testen Sie sie erneut intern oder qualifizieren Sie das Material anhand einer von Ihnen kontrollierten Methode.
Abschluss
Sie haben jetzt die sechs Teile, die ISO drehen 9001:2026 Von einem Governance-Prinzip zum täglichen Peptid R&D üben: benannte Verantwortlichkeiten, versionierte Spezifikationen, ein zweiphasiger Abweichungsprozess mit Trendierung, ein rekonstruierbares Rohdatenpaket, ein CoA, das sagt, was es zertifiziert, und eine schriftliche Aufteilung zwischen Kunde und Labor. Keines davon erfordert eine Neugestaltung Ihres Qualitätsmanagementsystems; Sie erfordern die Rückverfolgbarkeit dessen, was bereits existiert.
Der Grund, jetzt zu beginnen, ist der Kalender, keine Metrik. Das Übergangsfenster für ISO 9001:2026 schließt sich 30 September 2029 (ISO, abgerufen 2026-06-11), Das klingt weit weg, bis man die Audit-Zyklen zählt, Requalifizierung von Lieferanten und Überarbeitung von Dokumenten, die ein Peptidprogramm benötigt, um dorthin zu gelangen.
Nächste Schritte: Fordern Sie das Dokumentationspaket oder eine technische Machbarkeitsbewertung an, um zu sehen, wie diese Praktiken zu Ihrer aktuellen ISO passen 9001:2026 Peptid R&D-Workflow. Es ist ein unverbindliches erstes Gespräch, kein Kauf.
Offenlegung: MOL Changes hat ein kommerzielles Interesse an Peptidqualitätsstandards.