Waarom de bewijslast is verschoven naar de kwalificatie van peptideleveranciers
Gebruikersvergoedingen financieren het beoordelingssysteem; ze kopen geen goedkeuring. Dat onderscheid is de hele reden waarom de kwalificatie van peptideleveranciers nu moet worden opgebouwd als een bewijsbestand in plaats van als een scorekaart voor leveranciers.
PDUFA's herautorisatie tot en met september 2027 zorgt ervoor dat het programma voor gebruikersvergoedingen op recept een cyclus van vijf jaar uitvoert, FJ 2023 via FJ 2027, onder de FDA User Fee Reauthorization Act van 2022 aangemeld 30 september 2022 (FDA, Wijzigingen in de vergoedingen voor geneesmiddelen op recept, opgehaald 28 augustus 2026). Wat dat geld doet, is beperkter dan het klinkt. In de eigen uitleg van de FDA over haar gebruikersvergoedingsprogramma’s, de vergoedingen “supplement, vervangen de kredieten van het Congres niet en zijn geen ‘fee-for-service’-betaling,' en de beoordelingsresultaten zijn niet afhankelijk van de vraag of er een vergoeding is geïnd (FDA, FDA: Gebruikerskosten uitgelegd, opgehaald 22 Kunnen 2026). Op dezelfde pagina wordt expliciet gesteld dat prestatiedoelstellingen geen garanties zijn: De FDA kan blijven werken na een beoordelingsdoeldatum, en de doelen “reken er niet op dat de tijdlijn wordt gehaald 100% van de tijd” (FDA, FDA: Gebruikerskosten uitgelegd, opgehaald 22 Kunnen 2026).
De handhaving draait op hetzelfde mechanisme, en het wacht niet op een vergoedingscyclus. In de mei 2026 waarschuwingsbrief waarin een peptide-API-leverancier op Import Alert werd gezet 66-40, De FDA ontdekte dat de kwaliteitseenheid er niet in slaagde de naleving van de CGMP te garanderen en er niet in slaagde de volledige traceerbaarheid van API's in de commerciële distributie te handhaven; het aangehaalde product was semaglutide en tirzepatide API, niet generiek peptiden, maar de bevinding gaat over het record, niet het molecuul (FDA-waarschuwingsbrief 723330, 1 Kunnen 2026).
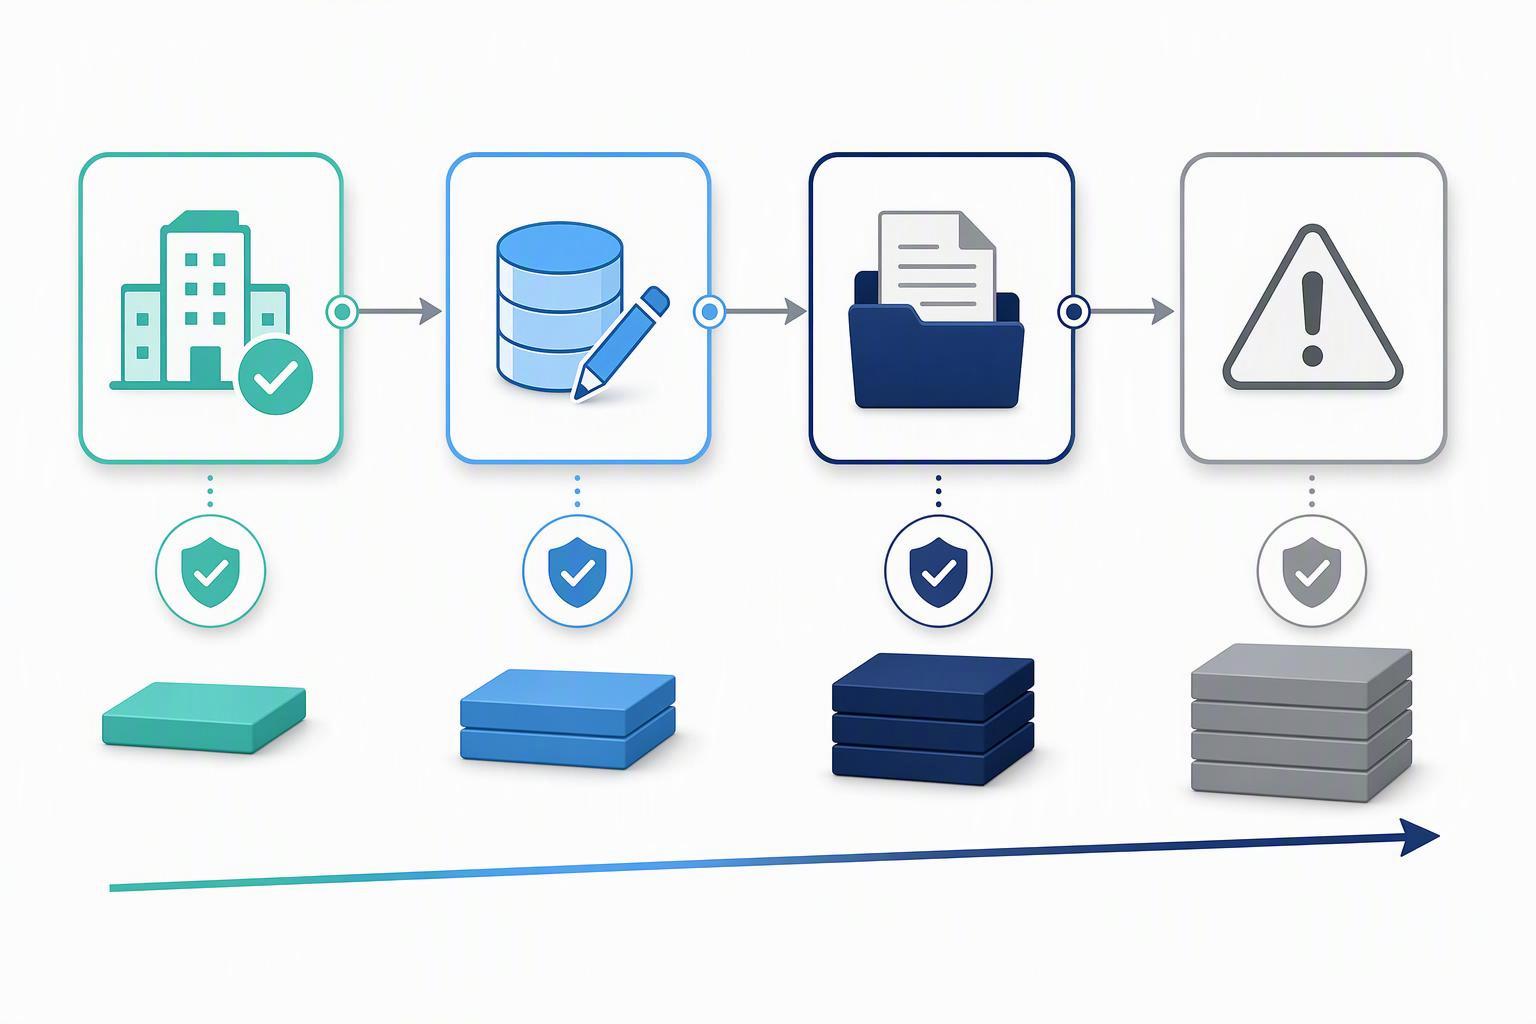
Het faalpatroon herhaalt zich in composiet: een zending staat aan de grens omdat uit het dossier niet kan blijken wie het materiaal daadwerkelijk heeft gemaakt. Registratie en vermelding, invoergegevens, toegangsdocumenten op aanvraag, het risico van detentie. De last stapelt zich in elke fase op, en geen enkele fase accepteert de garantie van een leverancier in plaats van een document.
Stap 1: Bepaal wat u moet kunnen bewijzen voordat u iemand onderzoekt
Uw kwalificatiedossier bestaat om vier vragen te beantwoorden: die het materiaal heeft gemaakt, onder welk kwaliteitssysteem, hoe het wordt geïdentificeerd, en wie daarvoor verantwoordelijk is aan de grens. Alles wat je later verzamelt, is bewijs voor een van die vier antwoorden.
De regelgevingsbasislijn legt uit waarom de lat op de juiste plaats ligt. De FDA stelt dat actieve farmaceutische ingrediënten onder de FD inherent verkeerd worden gebrandmerkt&C Wet 502(F)(1) omdat hun etikettering adequate aanwijzingen voor consumentengebruik ontbeert, en waar ze aan moeten voldoen 21 CFR 201.122 om in aanmerking te komen voor een etiketteringsvrijstelling (FDA, Actieve farmaceutische ingrediënten importeren, opgehaald 2026-06-15). In dezelfde FDA-richtlijnen wordt opgemerkt dat bulkmedicijnen die bij bereidingen worden gebruikt, moeten voldoen aan sectie 503A of 503B van de FD&C Wet, en die buitenlandse vestigingen die produceren, opnieuw inpakken, API's voor herlabeling of berging die in de Verenigde Staten worden geïmporteerd, moeten zich bij de FDA registreren onder FD&C Wet 510(i) En 21 CFR 207.17, met vermelding van alle bekende importeurs in die registratie.
Peptidesynthese Deze drie vereisten sluiten rechtstreeks aan bij de vier vragen. Aansprakelijkheid aan de grens is geen karakteroordeel over uw leverancier; het is een registratie- en vermeldingsstatus die u kunt controleren.
Opmerking: Dit raamwerk is een evaluatiemethode, geen juridisch advies. De verplichtingen variëren per rechtsgebied en het beoogde gebruik van het materiaal, bevestig daarom de vereisten met uw eigen regelgevende en juridische adviseur.
Stap 2: Kwalificeer de leverancier tegen licentiestatus, cGMP en inspectiegeschiedenis
De registratiestatus en inspectiegeschiedenis van een leverancier zijn controleerbare feiten, geen garanties. De koper die de cheque overslaat, erft de bevinding.
Begin met licentieverlening en vermelding. Commercieel gedistribueerde API's moeten bij de FDA worden vermeld onder sectie 510(J) En 21 CFR 207.41, en op het moment van import moet die vermelding de vereiste zijn voor de vermelding van geneesmiddelen, die eigen moet zijn aan de fabrikant, niet die van een distributeur. Controleer vervolgens direct de cGMP-status en inspectiegeschiedenis, en bevestig dat de leverancier op uw goedgekeurde leverancierslijst staat met een gedocumenteerde herkwalificatietrigger.
Het overslaan van deze stap brengt gedocumenteerde kosten met zich mee. FDA's de mislukkingen bij het doorlichten van leveranciers die de FDA in december aanhaalde 2025 In een brief aan Darmerica LLC werd vastgesteld dat de kwaliteitseenheid er niet in slaagde de naleving van API CGMP te garanderen, requalified a supplier with inconsistent inspectional history and no stability data, and failed to list distributed drugs. That case involves API supply generally rather than peptides specifically, but the qualification logic transfers directly.
|
Claim type |
Document that Synthetische peptiden satisfies it |
What its absence signals |
|---|---|---|
|
Licensure and registration |
Foreign establishment registration and importer listing |
Unverified legal basis to import |
|
Drug listing |
Manufacturer’s own API listing under 510(J) |
Distributor listing masking the true manufacturer |
|
cGMP status |
Current compliance status and applicable guidance |
Reliance on self-declaration |
|
Inspection history |
Inspection records and any warning letter history |
Unassessed enforcement risk |
|
Approved supplier list |
Controlled list with requalification criteria |
No change control over the supplier base |
The failure mode is substitution. FDA's het batchnummer en de datumwijzigingen die FDA heeft gedocumenteerd in de 2026 waarschuwingsbrief aan Harbin Jixianglong Biotech beschrijft semaglutide API opnieuw verpakt en opnieuw geëtiketteerd door leveranciers die niet op de goedgekeurde leverancierslijst staan, uitgegeven nieuwe batchnummers zoals CP-030-20250711, waarbij de fabrikant verkeerd is geïdentificeerd en de productie- en hertestdata zijn gewijzigd zonder ondersteunende gegevens. Een CGMP-bevinding wordt op dat moment omgezet in Import Alert 66-40, het mechanisme van detentie zonder lichamelijk onderzoek, die zendingen automatisch vasthoudt.
Stap 3: Behandel sequentie-informatie als een gecontroleerde invoer
Volgorde-informatie is een gecontroleerde input met eigen screenings- en bewaarplichten, en een leverancier die zijn escalatieregel niet schriftelijk kan omschrijven, heeft er geen geïmplementeerd.
De screeningdrempels van het federale screeningskader beginnen bij DNA of RNA 200 nucleotiden of langer, met de aanbevolen lengte om naar toe te vallen 50 niet binnen drie jaar, en de best-match-benadering gedefinieerd over a 66 aminozuur / 200 nt venster (HHS-screeningskader, 88 FR 2023-22540, 2023-10-13). De best-match-extensie voor aminozuren in het screeningsraamwerk past hetzelfde venster toe op alle zes leesframes, een peptidevolgorde valt dus niet buiten het screeninggesprek alleen omdat deze binnenkomt als een aminozuursequentie.
De richtlijnen voor bestellingen onder de screeningdrempel bevelen aan om korte bestellingen te screenen waarbij componenten tot grotere zorgwekkende reeksen kunnen worden samengevoegd, en moedigt fabrikanten van benchtopsynthesizers aan om screening in apparatuur in te bouwen (Veelgestelde vragen over het HHS ASPR-screeningframework, bijgewerkt 2025-11-19). Vraag wat er gebeurt als er een treffer plaatsvindt: wie beoordeelt het, tegen welke regel, en wat de klant gevraagd wordt te leveren. De lijst met documenten die het legitieme gebruik van een klant kunnen vaststellen, omvat ook het voorgestelde eindgebruik, institutionele verbondenheid, een benoemde bioveiligheidsfunctionaris, interne beoordelingsgegevens, FSAP-registratie of een ingevulde BIS-711, publicatiegeschiedenis, ORCID, zakelijke licenties, nummers verlenen, of een onderzoeksplan. De verwachtingen van het federale screeningskader voor het bewaren van records stellen een minimum van drie jaar vast voor ‘sequents of concern orders’, oplopend tot acht, waar niet al te belastend.
Stap 4: Bouw aan traceerbaarheid van materialen, van orderinname tot overdracht aan derden
Een analysecertificaat is één knooppunt in het traject, niet het eindpunt. Het spoor moet stand houden als het materiaal van eigenaar verandert, en dat is waar de meeste bestanden kapot gaan.
Onder ALCOA+, analytische gegevens moeten toewijsbaar zijn, leesbaar, gelijktijdig, origineel, nauwkeurig, compleet, consistent, duurzaam en beschikbaar. Toegepast op peptiden, die test reikt verder dan de CoA en reikt tot de ruwe gegevens erachter: HPLC-chromatogrammen, MS-spectra, integratieparameters, afwijkingen en mislukte injecties. ik Q2(R2)’s validatieverwachtingen voor de methoden achter een CoA stel de methodestandaard in; ALCOA+ is de toezichthouder op het gebied van data-integriteit die nu van toepassing is op de records die deze methoden genereren.
Diensten Het gedocumenteerde foutpatroon is stiller dan een ontbrekend document. Het is een nieuw batchnummer dat over bestaand materiaal heen is aangemaakt, een fabrikant die verkeerd is geïdentificeerd op een overdrachtsrecord, datums gewijzigd zonder ondersteunende gegevens, dezelfde traceerbaarheidsfout die de FDA aanhaalde in de 2026 waarschuwingsbrief.
Sleutel afhaalmaaltijd: Een lotnummer identificeert materiaal. Een batchrecord legt het uit. Kopers die de traceerbaarheid van de toeleveringsketen van peptiden controleren, hebben beide nodig, gekoppeld.
Stap 5: Bereid export- en verzenddocumentatie voor die de eerste beoordeling doorstaat
De documentenset wordt opgevraagd, niet vrijwillig, monteer het dus voordat de zending beweegt. Elk door de FDA gereguleerd product dat voor import wordt aangeboden, moet aan dezelfde normen voldoen als binnenlandse producten, en onvolledige of ongeldige elektronische gegevens leiden een zending naar menselijke beoordeling onder het ImportShield-programma van de FDA (FDA, Ingangsbeoordeling, opgehaald 2026-01-21).
Bij die beoordeling kunnen kopieën van productlabels worden gevraagd, certificaten, ingrediëntenlijsten, administratie verwerken, en analytische informatie, ingediend via ITACS, Het favoriete kanaal van de FDA voor toegangsbeoordelingsdocumenten. De bron vermeldt documentcategorieën in plaats van een verplichte universele set, Beschouw de lijst dus als het plafond van wat er gevraagd kan worden, geen vaste checklist.
In de praktijk, uw peptide-export- en verzenddocumentatiebestand moet een handelsfactuur bevatten waarvan de regelbeschrijvingen exact overeenkomen met de invoergegevens, een paklijst, en een veiligheidsinformatieblad. Voor gevriesdroogde peptiden, voeg het temperatuurcontrolerecord toe dat het doorvoervenster bedekt.
Stap 6: Stel het leverancierskwalificatiedocumentatiepakket samen
Het documentatiepakket voor leverancierskwalificatie is geen map met pdf's. Het is een set documenten met een genoemde eigenaar en een beoordelingsdatum Winkel elk artikel, dus dat regelgevend, QA, Juridische en IE-reviewers kunnen elk vinden wat ze nodig hebben zonder u te vragen het dossier te reconstrueren.
|
Pakketartikel |
Primaire recensent |
Typische retentie |
|---|---|---|
|
Licentiestatus en registratiebewijs |
Regelgevend |
Levensduur van de leveranciersrelatie |
|
cGMP en inspectiegeschiedenis |
QA |
Levensduur van de leveranciersrelatie |
|
Volgordeafhandeling en toegangsrecords |
IP / legaal |
Volgens uw archiefbeleid |
|
Analysecertificaat op partijniveau en traceerbaarheidsgegevens |
QA |
Volgens uw archiefbeleid |
|
Export- en verzenddocumentatieset |
Regelgevend / legaal |
Volgens douane- en belastingregels in elk rechtsgebied |
Wijs de eigenaar aan voordat u het pakket verspreidt. Een document waarvan niemand de eigenaar is, is een document dat niemand bijwerkt.
Een representatief voorbeeld van hoe de stukken overeenkomen met het eigen gepubliceerde materiaal van een leverancier: MOL Changes verstrekt per batch een Analysecertificaat, met lotnummers doorzoekbaar op de CoA-pagina, naast de identiteit per productierun, zuiverheids- en kwantificeringstests door HPLC in combinatie met massaspectrometrie. Of die structuur bij uw dossier past, is een oordeel voor uw reviewers, geen claim over de uitkomsten.
Bevestig bewaartermijnen in overeenstemming met uw eigen regelgevende en wettelijke verplichtingen; ze variëren per rechtsgebied en per materiaal.
Veelvoorkomende fouten die een kwalificatiedossier doen zinken
De meest voorkomende fout is niet een ontbrekend document. Het betreft een document dat niet te herleiden is tot het materiaal in de doos. Vijf patronen zijn verantwoordelijk voor de meeste bestanden die tijdens de beoordeling instorten.
De CoA behandelen als het hele traject. Een certificaat bewijst waar een partij op heeft getest, niet waar het naartoe ging. De traceerbaarheidsfouten die zijn gedocumenteerd in de 2026 waarschuwingsbrief heeft precies dit gat gedicht, plus datumwijzigingen die geen enkel ontvangend record kon bevestigen. Repareren: koppel elke CoA aan intakegegevens, overdrachtsdocumenten en de datums waarop ze allemaal werden ondertekend.
Een registratieclaim accepteren zonder de vermelding te controleren. Kopers geloven op het woord van een verkoper dat zijn faciliteit is geregistreerd. De vereiste dat de vermelding eigendom is van de fabrikant, is wat reviewers als eerste controleren. Repareren: trek zelf de vermelding op en bevestig dat de naam van de entiteit overeenkomt met de factuur.
Er is geen geschreven escalatieregel voor volgordescreening. Screening gebeurt informeel, zodat niemand kan laten zien wat er gebeurde toen er een treffer verscheen. De escalatieverwachtingen van het screeningskader zijn procedureel, niet discretionair. Repareren: schrijf de drempel, de recensent en de tijdlijn vóór de eerste bestelling.
Verzending op een generieke handelsfactuur. Beschrijvingen als ‘onderzoeksmiddel’ nodigen uit tot vragen die de FDA-inschrijvingsbeoordeling u kan vragen te produceren, bedoeld is om een antwoord te geven. Repareren: beschrijf het materiaal zoals het CoA dat doet. Peptideproductie
Herkwalificatie van een leverancier met een inconsistente inspectiegeschiedenis. Dit is de mislukking van de herkwalificatie die de FDA in december aanhaalde 2025: geen stabiliteitsgegevens, geen oplossing van eerdere bevindingen. Repareren: herkwalificatie afhankelijk maken van gesloten bevindingen, geen verstreken tijd.
Veelgestelde vragen
Kan ik vertrouwen op de documentatie van een distributeur in plaats van de fabrikant te kwalificeren??
Nee. Registratie- en vermeldingsverplichtingen gelden voor de fabrikant, en de bij de import gepresenteerde vermelding moet de eigen API-lijst van de fabrikant zijn. Het papierwerk van een distributeur beschrijft een commerciële relatie, niet de faciliteit die het materiaal heeft gemaakt, het vervangt dus niet de rechtstreekse kwalificatie van de fabrikant. Vraag de distributeur om de productielocatie te identificeren, verifieer vervolgens de registratie van die site, vermelding en inspectieregistratie zelf.
Wat gebeurt er als mijn zending wordt doorgestuurd naar een menselijke beoordeling??
FDA’s ImportShield-screening markeert inzendingen ter beoordeling, en een gemarkeerde vermelding kan worden doorverwezen naar het district voor een documentatieverzoek. Verwacht de toegangsdocumenten te verstrekken, het bewijsmateriaal van de fabrikant, en productspecifieke gegevens op aanvraag. ITACS is het voorkeurskanaal voor het indienen van dat antwoord, en de klok loopt vanaf de verwijzing, Zorg er dus voor dat de documentenset gemonteerd blijft voordat de zending wordt verplaatst, en niet nadat deze is vastgehouden. Over
Hoe lang moet ik de sequentiecontrole en bestelgegevens bewaren??
De aanbeveling van het Federal Register is tenminste 3 jaar voor sequence-of-concern-orders, En 8 jaren waarin het bewaren niet al te belastend is. Het IGSC-protocol stelt een ledennorm voor acht jaar vast, wat de strengste van de twee is. Als uw eigen raadsman geen termijn heeft gesteld, 8 jaren houdt je op één lijn met beide.
Conclusie
De vijf pijlers vormen één raamwerk: bepalen wat je moet bewijzen, de verkoper kwalificeren op basis van de licentiestatus en de inspectiegeschiedenis, behandel sequentie-informatie als een gecontroleerde invoer, sporenmateriaal van inname tot overdracht aan derden, en scheepsdocumentatie die de eerste beoordeling doorstaat. Het resultaat is een verdedigbare interne zaak, geen aanbeveling van een leverancier. Een kwalificatiebestand voor een peptideleverancier verdient zijn geld als u aan de regelgeving voldoet, legaal, en IP-reviewers kunnen elke claim terugvoeren tot een primair document.
Als u een specifieke reeks weegt, de praktische volgende stap is een beoordeling van de technische haalbaarheid: stuur de reeks, doelschaal, zuiverheidseis, en bestemmingsmarkt, en vraag naar het documentatiepakket dat u nodig heeft om de leverancier te kwalificeren. MOL Changes is een gespecialiseerde R&D-organisatie die organische chemie en biologie integreert, het aanbieden van op maat gemaakte peptidesynthese, van sequentieontwerp tot grootschalige productie met HPLC, MEVROUW, en kwaliteitscontrole van de steriliteit.
Openbaring: MOL Changes is een leverancier van op maat gemaakte peptidesyntheses, dus we hebben een commercieel belang bij dit onderwerp. Regelgevende verplichtingen variëren per rechtsgebied; bevestig uw specifieke vereisten met uw eigen regelgevende en juridische adviseur voordat u vertrouwt op een raamwerk dat hier wordt beschreven.