Prontidão para o Desenvolvimento de Peptídeos: Da Série A ao IND
Índice
O que “prontidão para o desenvolvimento de peptídeos” realmente significa
A prontidão para o desenvolvimento de peptídeos não é um rótulo de estágio. É o conjunto de artefatos de evidências que um programa pode entregar a um investidor, um parceiro ou um regulador sem ressalvas. Um programa está pronto quando seu histórico de síntese, dados de escalabilidade, controles de modificação, O pacote analítico e as decisões de processo sobrevivem ao escrutínio ao mesmo tempo.
O setembro 2026 As notícias da TwoStep Therapeutics são uma âncora observacional útil: um financiamento Série A e uma autorização IND para TS-104, descrito publicamente como um conjugado peptídeo-droga que emparelha um peptídeo de ligação à integrina com MMAE, com Fase 1 esperado mais tarde em 2026. O que esse registro não revela são os dados subjacentes do CMC. O financiamento e o apuramento são visíveis; a reprodutibilidade da síntese, as execuções de expansão e a validação analítica por trás delas não são.
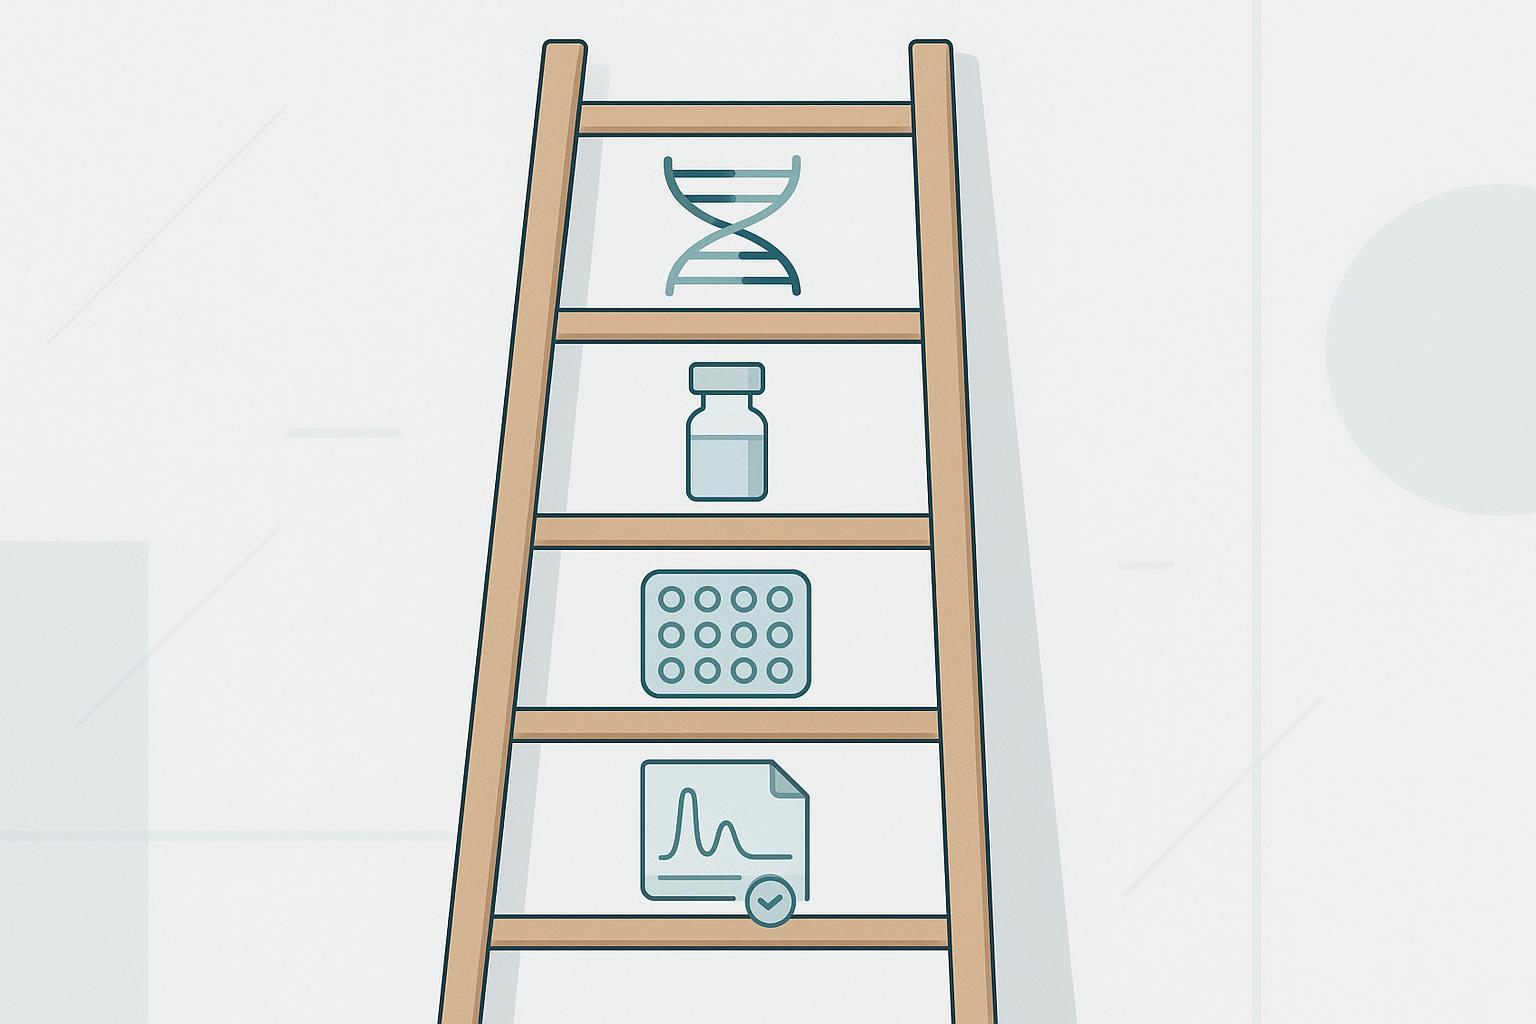
Essa lacuna é a razão pela qual este guia é construído a partir de documentos regulatórios primários e evidências de profissionais, e não a partir dos registros de uma empresa.. A estrutura abaixo organiza a prontidão em cinco portas, da sequência para o candidato pronto para IND, cada um produzindo um artefato específico que você pode exigir de seu próprio programa.
Principal vantagem: A prontidão pode ser avaliada antes que um regulador a avalie. Se você não conseguir produzir o artefato atrás de um portão, esse portão não está fechado, independentemente de quão longe o programa tenha avançado.
Pré-requisitos: o que você precisa antes de avaliar a prontidão
Serviços Os cinco portões a seguir são tão úteis quanto os documentos que você traz para eles. Antes de fazer uma autoavaliação, montar quatro coisas.
Registros de lote atuais e certificados de análise. Não é a tabela de resumo de uma apresentação de slides: os registros reais do lote, com números de lote, rendimentos, e os resultados analíticos conforme relatados.
Os métodos analíticos e seu status de validação. Para cada método, saber se é qualificado, validado, ou ainda em desenvolvimento. Um método que não foi validado não pode suportar uma especificação de lançamento, e a lacuna surgirá no Gate 4.
O perfil do produto alvo, rota pretendida, e dose. Eles determinam os limites de endotoxina e esterilidade que você aplicará mais tarde, então uma revisão de prontidão sem eles está incompleta.
Familiaridade com os documentos primários de referência dos portões. Os próprios requisitos de conteúdo CMC da FDA para um IND estabelecem a Fase seção por seção 1 expectativas, incluindo o 21 CFR 312.23(um)(7) química, fabricação, e controla o conteúdo. Os padrões ICH e USP mencionados ao longo, Eu Q2(R2), Eu Q6B, Eu Q1A(R2), USP <71>, e USP <85>, são os pontos de referência para validação, especificações, estabilidade, esterilidade, e endotoxinas bacterianas respectivamente. A página da FDA foi lida diretamente para este artigo e confirma essas Fase 1 conteúdo; os PDFs do ICH não eram legíveis nesta execução, portanto, trate-os como padrões a serem consultados e não como texto citado aqui.
Suponha que você esteja confortável com a terminologia RP-HPLC e UPLC, pode ler um cromatograma, e pode seguir dados LC-MS sem uma camada de tradução. Se não for você, traga alguém que possa. Uma autoavaliação realista em todas as cinco etapas leva de dois a três dias de trabalho concentrado, a maior parte foi gasta na localização de documentos em vez de interpretá-los.
Antes de começar: o atraso mais comum não é uma lacuna técnica. É descobrir no meio da avaliação que um método nunca foi validado ou que falta um registro de lote.
Portão 1: Prove a reprodutibilidade da síntese
Ao final desta porta você deverá ser capaz de mostrar que a mesma sequência, feito duas vezes, fornece o mesmo perfil de impurezas dentro dos limites definidos antecipadamente. A reprodutibilidade é a primeira coisa que um parceiro ou revisor investiga, porque um processo que não pode ser repetido não pode ser validado.
Comece corrigindo como você mede. A pureza é definida por RP-HPLC ou UHPLC como a porcentagem do peptídeo alvo em relação às impurezas que absorvem em 220 nm, a base de absorção da ligação peptídica, e as principais impurezas são sequências de deleção geradas durante a síntese (GenScript, recuperado 2026-08-03). Em seguida, defina os critérios de aceitação lote a lote em relação à nota que o programa realmente precisa, não é a melhor nota disponível: notas publicadas são ≥75% imunológicas, ≥85% bioquímica, ≥95% de alta pureza e ≥98% industrial, e a variabilidade entre lotes aumenta à medida que a pureza diminui, especialmente abaixo 80% (GenScript, recuperado 2026-08-03). Trate essas notas como categorias comerciais do fornecedor, não especificações regulamentares.
O modo de falha é um programa que reporta a pureza do melhor lote e não consegue reproduzi-la.. Qualificar um fornecedor em um único 98% lote e aumento de escala podem revelar que a nota de rotina é 85%, com desvio visível entre lotes.
Dois ou mais lotes consecutivos com perfis de impureza RP-HPLC/UHPLC comparáveis em 220 nm
Graus de pureza do fornecedor e mapeamento de suas aplicações
Pureza de melhor lote único que não pode ser repetida
2. Aumento de escala
Desempenho demonstrado na escala alvo, não extrapolado de execuções em pequena escala
Dados de desenvolvimento de processos
Processo que funciona apenas em escala de bancada
3. Modificações
Estratégia de controle definida para cada etapa de conjugação ou modificação
Dados de modificação específicos do site
Heterogeneidade de modificação não controlada
4. Pacote analítico
Síntese de Peptídeos Métodos validados cobrindo identidade, pureza, potência e impurezas
Eu Q2(R2) e Q6B
Métodos que não suportam liberação ou estabilidade
5. Decisões de processo
Seleção de rota documentada com dados de comparabilidade de apoio
Registros de desenvolvimento de processos CMC
Decisões adiadas até bloquearem o arquivamento
Portão 2: Reduza o risco antes que você precise dele
No final deste portão, você deve ser capaz de dizer se sua rota sobrevive à mudança de miligrama para quilograma, e apontar para dados em vez da confiança de um fornecedor. A expansão ocorre quando uma rota de pesquisa viável se torna silenciosamente antieconômica ou não reprodutível, então a questão não é se um CDMO pode produzir mais material, mas se já conseguiu.
Pergunte onde a síntese em fase sólida para de escalar de forma limpa. Neuland Labs coloca SPPS linear direto em um limite prático de aproximadamente 30 para 40 resíduos, e relata que peptídeos modificados, significando cíclico, sequências lipídicas ou conjugadas, preciso segurar pelo menos 95% pureza em escala de quilograma, o que na prática significa HPLC preparativa em múltiplas etapas e liofilização controlada (Laboratórios Neuland, 2025). Os limites de impureza geralmente ficam iguais ou abaixo 0.1% e exigir justificativa, não suposição.
Os nomes da literatura profissional dos modos de falha em escala são específicos e vale a pena testar em relação à sua própria sequência: agregação de ciclos de acoplamento estendidos, reações colaterais, declínio do rendimento à medida que a cadeia se alonga, consumo quase linear de resina, aminoácidos protegidos e solvente, complexidade de purificação, perdas de degradação no tempo de espera, e desvios de qualidade, como alterações estereoquímicas, perda de pureza e falha de lote que são ampliadas em volumes mais altos (Laboratórios Neuland, 2025).
Uma advertência honesta sobre a base de evidências. Os benchmarks quantitativos de aumento de síntese de peptídeos disponíveis para esta avaliação vêm da literatura legada e de fornecedores. Os números em grande escala do SPPS publicados por Andersson e colegas em 2000 são referências herdadas e não foram verificadas pela página aqui, portanto, trate-os como pano de fundo e não como dados de desempenho atuais. Exija seus próprios números: registros em lote, controles em processo, e pelo menos uma campanha demonstrada na escala que você pretende apresentar.
Portão 3: Controlar modificações deliberadamente
Ao final deste portão, você deverá ser capaz de mostrar que todas as modificações não naturais em seu candidato são especificadas, controlado e confirmado analiticamente, não assumido. Uma modificação feita não é uma modificação controlada.
Enumere cada modificação, nomeie o atributo que ele altera, e emparelhe-o com o método que o confirma. A ciclização altera a estabilidade conformacional e é confirmada por mapeamento peptídico e RMN onde a identidade necessita de suporte ortogonal. Lipidação e PEGuilação alteram a hidrofobicidade, comportamento de agregação e meia-vida, e são confirmados por LC-MS/HRMS e análise de aminoácidos. A conjugação é o caso em que a química de um programa de peptídeos e suas análises divergem com mais frequência, porque cada componente do conjugado precisa de seu próprio controle.
TS-104 ilustra o ponto. BusinessWire descreve TS-104 como um peptídeo de ligação à integrina PIP conjugado com MMAE, então a questão da prontidão não é apenas a pureza do peptídeo, mas a consistência do conjugado. Peptídeos Sintéticos O registro público não divulga a química da conjugação, o controle da proporção droga-peptídeo ou as especificações de liberação, então aqueles permanecem inferidos em vez de evidenciados. Sobre
The failure mode is a modification introduced for potency that silently changes the impurity profile or the stability of the peptide, discovered only when the peptide analytical package is assembled.
Portão 4: Construa o pacote analítico
By the end of this gate you should hold a method-by-attribute package: one row per release attribute, one named procedure per row, and a validation status for each. The package is the evidence layer every earlier gate depends on, because a purity number alone tells a reviewer nothing about identity, contraíon, residual solvents or endotoxin.
Start from the FDA’s own CMC content requirements for an IND, which specify structure and identity evidence, the manufacturer, a general method of preparation with reagents, solvents and catalysts plus a flow diagram, acceptable limits and analytical methods for identity, força, qualidade e pureza, and stability information (NÓS. Administração de Alimentos e Medicamentos, recuperado 2026-09-18). The agency’s stated bar is that sufficient information “should be submitted to assure the proper identification, qualidade, pureza, and strength of the investigational drug.” NMR, IR and UV are the conventional identity methods, HPLC carries purity and impurities, and certificates of analysis are expected alongside.
Then attach validation expectations to each row. Eu Q2(R2) sets the validation characteristics by procedure purpose: assay and potency procedures need specificity, precisão, precisão, linearidade, range and robustness, with LOD and LOQ generally not expected; quantitative impurity procedures add LOD and LOQ; limit tests centre on specificity and LOD; identity centres on specificity and selectivity. The acceptance ranges most programs apply are roughly 98.0–102.0% recovery for assay accuracy, %RSD ≤2% for assay repeatability, 80–120% recovery for impurity accuracy, %RSD ≤5% for impurity precision and %RSD ≤10% at the LOQ. Treat those ranges as a starting convention rather than a fixed requirement, and confirm the parameter sets against the guideline text itself before you commit them to a specification.
For the specification itself, ICH Q6B’s specification frameworkis the useful template even for a synthetic peptide: identity via a highly specific test or more than one if needed, purity and impurities via method-dependent tests that may require a combination of methods, and potency via an assay reflecting biological activity. Acceptance criteria should follow process capability, method performance, product characterization and clinical relevance rather than a universal test list.
Impurity limits deserve their own row. In the FDA-adjacent framework commonly applied to synthetic peptides, peptide-related impurities present in both test and reference product should be no higher than the comparator, new peptide-related impurities above roughly 0.10% should be identified and justified, and new impurities above 0.5% are generally not acceptable. That framework was not read directly from a primary source in this review, so treat the thresholds as a question to put to your regulatory lead rather than a settled limit.
Sterility and endotoxin are the two attributes most often left until late, and both have arithmetic you can run now. The endotoxin limit formula L = K/M uses K = 5 EU/kg for most parenterals and 0.2 EU/kg for intrathecal products, with M the maximum bolus dose per kg per hour (ChemVerify’s summary of the USP bacterial endotoxins limit, calculated from the maximum human dose, 2026-04-12). The worked example is worth internalizing: 100 µg of peptide at 3 EU/mg given to a 25 g mouse yields 0.3 UE, above the 0.125 EU threshold for that dose. A limit that looks comfortable per milligram can fail at the dose you actually intend to use.
Sterility testing followsUSP <71>sterility test requirements, which call for two media (Soybean-Casein Digest Medium at 20–25 °C and Fluid Thioglycollate Medium at 30–35 °C), a minimum 14-day incubation, and either membrane filtration through a ≤0.45 µm filter or direct inoculation, with direct inoculation limited to 10% of the media volume. Membrane filtration as the preferred sterility method is the regulatory gold standard where the product permits it: filtração, rinsing with inactivating agents such as lecithin, polysorbate 80 or sodium thiosulfate, then culture, with visual examination typically at days 3, 5, 7 e 14. Viscous or non-filterable products can use direct inoculation, but plan the method choice before the GMP batch, não depois.
Para dica:Build the package as a matrix, not a report. Columns for attribute, método, validation status, acceptance criterion and source of the criterion. A reviewer who can read one table and see that every Phase 1 attribute has a validated method will spend their questions on your chemistry instead of your documentation.
A capability check worth running against any supplier: can they run RP-HPLC or UPLC purity, LC-MS identity and LAL endotoxin testing against the same specification you intend to file, and can they show the validation reports for each? MOL Changes supports peptide analytical workflows across purity, identity and endotoxin testing, and the relevant question is whether the method set maps to your specification rather than whether a certificate exists. Ask for the method-by-attribute matrix and the validation summaries behind it.
Portão 5: Tome as decisões de desenvolvimento de processos
No final deste portão, the process is defined, controlled and transferable, not merely reproducible in one laboratory. Process development is what turns a repeatable synthesis into a defensible manufacturing route: fix the parameters the impurity profile depends on, write down hold times and in-process controls, and build the stability package on the conditions the ICH stability conditions an IND-enabling package is built on (Eu Q1A(R2), 2003) specify. For a drug substance intended for refrigerated storage, that means long-term storage at 5 °C± 3 °C para 12 months and accelerated storage at 25 °C± 2 °C / 60% UR ± 5% RH por seis meses; the general accelerated condition is 40 °C± 2 °C / 75% UR ± 5% RH por seis meses.
Regulatory expectations are moving in the same direction. Sobre 28 Julho 2026 the FDA issued 17 revised draft product-specific guidances for certain generic peptide products, updating recommendations on ANDA submissions for recombinantly, synthetically or semi-synthetically produced peptides, teste de resposta imune inata, the FDA’s revised draft guidance on peptide impurity thresholds, higher order structure assessment and biological activity assessment, and is withdrawing its May 2021 guidance on highly purified synthetic peptide products referring to rDNA-origin listed drugs, with a revision planned in 2026. These guidances are ANDA-facing and do not govern IND-stage novel peptides, but they signal where impurity and structure expectations are heading. The failure mode is a process that passes in one facility and cannot be transferred, because the parameters controlling the impurity profile were never written down.
Para dica:Keep a single process-development decision record that lists every fixed parameter, hold time, in-process control and acceptance criterion, so a receiving site can reproduce the impurity profile rather than rediscover it.
Erros comuns que paralisam um programa de peptídeos
The most consequential mistake is qualifying a supplier on a single best-batch certificate of analysis. A CoA proves one lot passed; it says nothing about whether the next ten will. Ask for a lot-to-lot trend across at least three consecutive campaigns before you treat a vendor as qualified. The failure mode is silent: release testing passes on the qualification lot, then drifts past specification at the scale you actually need.
The second mistake is treating a research-scale route as scale-ready. Solid-phase synthesis stops scaling cleanly at the point where resin loading, coupling efficiency and purification yield stop moving together, and a gram-scale route tells you nothing about that boundary. Demand kilogram data, or at minimum a documented scale-up plan with the parameters that will be re-verified.
The third is assuming a modification is controlled because it was made. Making a conjugate is not the same as controlling it. Without a method that resolves the modified from the unmodified species, you cannot tell a controlled process from a lucky one.
The fourth is building the analytical package to a purity number rather than to the attribute-level method set. Eu Q2(R2) sets validation characteristics by procedure purpose, so a single purity assay cannot cover identity, potência, impurities and stability-indicating change.
The fifth is deferring stability until after the IND-enabling package is assembled. Stability defines the shelf life and the retest period, and it takes calendar time you cannot compress later. Start it while the process is still being locked.
Uma limitação honesta: the public TwoStep record evidences the financing and the IND clearance. The readiness claims that follow from it are inferred from the framework, not disclosed by the company.
Resultados: como é um candidato pronto para IND
Peptide development readiness is not a feeling about a promising sequence. It is a set of artifacts your team can hand to an investor, a partner or a regulator without a rewrite. The Series A coverage corroborating the size and date of TwoStep’s $62.5M raise (Yahoo Finance, 2026-09-10) shows capital arriving before the CMC package exists. Peptide IND-enabling studies are what close that gap.
[VISUAL: before-after, “promising sequence” (sequência, one research-scale batch, a single CoA) beside “IND-ready candidate” (reproducible lot-to-lot data, kilogram-scale evidence, a modification control table, a method-by-attribute analytical package, a defined and transferable process with a stability package)]
Structure the checklist around ICH Q6B’s specification framework: identidade, purity and impurities, potência, with acceptance criteria set from process capability, method performance and product characterization. Q6B was written for biotechnological products, so treat it as a framework rather than a peptide-specific rule. The stability data should already sit at the ICH stability conditions an IND-enabling package is built on: refrigerated long-term at 5 °C± 3 °C para 12 meses, and accelerated at 25 °C± 2 °C / 60% UR ± 5% RH para 6 meses. These figures come from a summary of Q1A(R2) rather than the guideline PDF, so confirm them on the guideline page before you cite them internally. Produção de Peptídeos
Success looks like lot-to-lot purity inside specification, impurity thresholds at or below 0.1% with a stated justification, methods validated to ICH Q2(R2) acceptance ranges, endotoxin below the K/M limit, and sterility passing USP <71>. The stretch goal is extending the package toward higher order structure and biological activity, the assessments FDA’s 2026 draft guidances now emphasize.
Quantitative benchmarks of this kind vary by source and by program, and the figures above are drawn from vendor and legacy literature rather than audited performance data. Nothing here is regulatory advice or a substitute for your program’s own regulatory strategy.
Próximas etapas
If the five gates above map cleanly onto your program, the next useful conversation is a technical one, not a commercial one. Bring the artifacts this framework asks for: lot-to-lot purity data across at least three consecutive lots, the modification control table with its release limits, and the method-by-attribute analytical package with its qualification status. A method-level review of those three items usually surfaces the gaps that would otherwise appear during an IND review cycle, when they are far more expensive to close.
MOL Changes publishes this article as a peptide manufacturer with a commercial interest in peptide quality standards. The framework above is drawn from primary regulatory documents and the cited sources, not from the company’s own data.
Nothing in this article constitutes regulatory advice or a substitute for your program’s own regulatory strategy. Consult a qualified professional before making regulatory or CMC decisions.
For the primary documents, read FDA’s guidance on INDs for phase 1 studies of drugs, the ICH Q2(R2) analytical validation guideline, ICH Q6B specifications for biotechnological products, Eu Q1A(R2) teste de estabilidade, and the United States Pharmacopeia chapters on sterility and bacterial endotoxins. If you would like a method-level review of your readiness package, talk to a technical expert about the specific artifacts your program has assembled.
Cientista Pesquisador em Sistemas de EntregaEspecialização Central: Entrega oral de peptídeos, nanopartícula lipídica (LNP) encapsulamento, peptídeos de penetração celular (CPPs), e formulações de liberação sustentada.
Perfil: Os principais desafios no desenvolvimento de medicamentos peptídicos residem nas suas meias-vidas curtas e na dificuldade de administração oral, e Miao He é um dos principais especialistas na abordagem dessas questões. Ela possui ampla experiência na área de sistemas de entrega de peptídeos. Atualmente ela está focada no desenvolvimento de novos intensificadores de permeação e nanoesferas para melhorar significativamente a biodisponibilidade de peptídeos.
Olá, há! 👋 Bem-vindo às mudanças MOL. Como podemos ajudá-lo hoje? Sinta-se à vontade para perguntar sobre nossa síntese de peptídeos, Serviços CRO, or any product inquiries — just type your message below and we'll continue the conversation on WhatsApp.