为什么序列字符串不是肽规范
肽序列符号限制始于序列字符串实际编码的内容: 连接性, 残基的连接顺序. 它没有说明您将移液的材料.
肽规格是材料数据表, 不是名字. 六个字段决定两个小瓶的行为是否相同: 终端化学, 抗衡离子和盐形式, 净肽含量, 纯度及其分析方法, 处理历史, 和表征以及批次可追溯性. 它们都没有出现在序列中.
纯洁就是最明显的例子. HPLC 纯度与方法相关, 不是物质财产: 报告的百分比是在一种特定方法下归一化至总积分峰面积的主峰面积, 它没有建立任何序列, 精确质量, 盐形式, 含水量, 也不存在共洗脱物质. 反离子的行为方式相同. 他们在改变稳定性的同时保持共价序列不变, 构象, 膜相互作用和生物活性, 如评论中所述 生物分子 肽分析和制剂中抗衡离子的影响 (2025).
要点: 序列仅定义连接性; 再现性取决于完整的材料定义.
因此,当您重新订购“相同的肽,” 不保证您使用相同的材料. 生成可重复性的肽规格意味着在下一批到达之前记下所有六个字段.
开始之前您需要什么
在更改方法中的任何内容之前收集这些工件. 如果研究已经在进行, 提取当前和以前的批次记录,以便您可以并排比较它们.
-
当前批次的分析证书, 批号可见. 这是您的肽分析证书批次可追溯性所依赖的文件.
-
上一批的分析证书, 如果你的学习已经在进行中.
-
HPLC 方法说明: 柱子, 流动相, 坡度, 和检测波长.
-
您正在使用的批次的质谱追踪.
-
您的重构和存储日志.
-
您的检测自身的验收标准, 在开始之前写下.
假设您能够轻松阅读色谱图和分析证书. 预算大约一个小时来组装和阅读所有内容.
一个诚实的警告: 其中一些字段很难获得, 并不是每个供应商都会记录它们. 询问您需要什么, 并记下你无法得到的东西.
步 1: 写下终端化学, 不仅仅是顺序
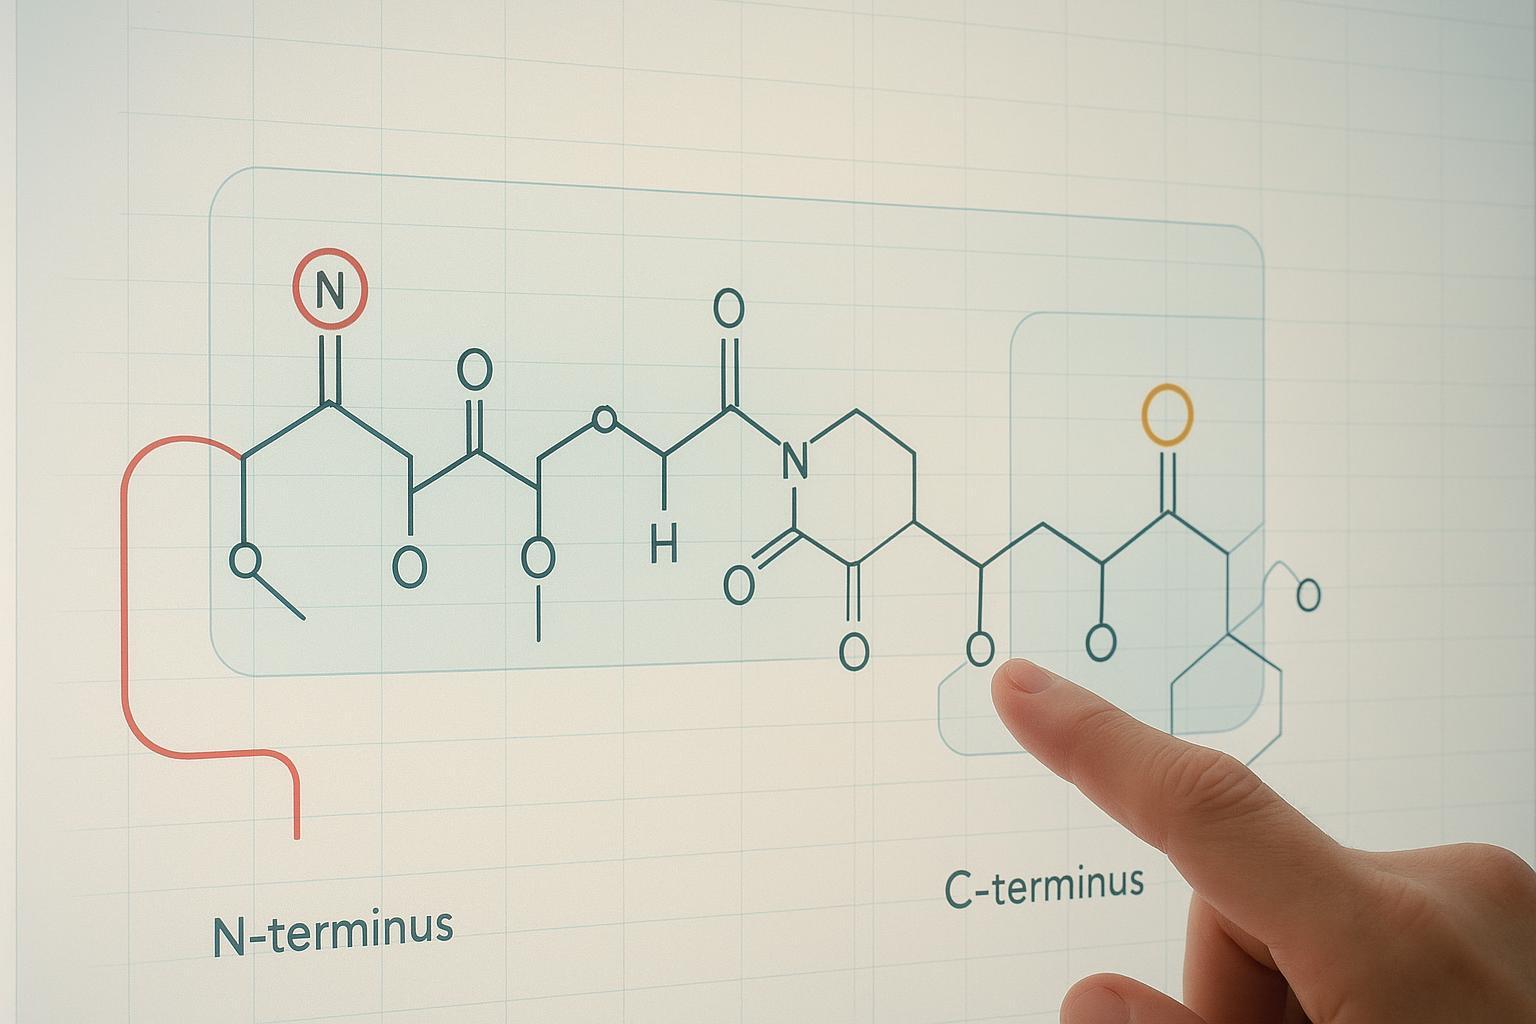
到此步骤结束时,您将获得一个明确的 N 末端, C 末端和末端修饰记录,而不是隐含的记录, 这是肽重现性规范必须包含的第一个字段.
内部序列可以相同,但末端会改变检测结果的所有内容. 游离胺 N 端和乙酰化胺 N 端的电荷以及肽在板表面的行为方式不同; 游离酸 C 端和酰胺的净电荷和对外肽酶的稳定性不同. 末端标签和结合位点再次改变相同的特性. 这些在序列字符串中都不可见, 这就是为什么 EMA 关于合成肽开发和制造的指南 将末端化学本身视为一个结构领域: 该指南要求末端化学在结构中明确显示,而不是留给推断.
确认: 您可以指向 CoA 或规格表中按名称说明每个终点的一行.
步 2: 识别抗衡离子和盐形式
多肽合成 到此步骤结束时,您将知道您的材料携带哪种反离子, 大约占小瓶的多少, 以及这种差异是否足以改变您的分析. 肽抗衡离子和盐形式是第一个与序列无关但与行为有关的规范字段.
TFA 是默认的固相合成抗衡离子, 用作裂解剂和离子对试剂, 因此材料以 TFA 盐形式到达 (埃尔克斯等人。, 药品 2025). 它通过强静电配对保持,并且不会通过初始冻干去除. 金额并非微不足道: 在一个 2025 苏黎世联邦理工学院 (ETH Zurich) 就读于 药品, TFA⁻达到 35% 七种模型肽的总重量, 与化学计量预期相反 25% (埃克斯等人. 2025).
抗衡离子不会改变共价序列, 但它们改变了稳定性, 构象, 膜相互作用和生物活性. 以下是两个实际后果. TFA 通过气相离子配对导致严重的 ESI-MS 离子抑制, 醋酸盐在多肽药物合成中已很大程度上取代它, TFA 对稳定性和活性产生负面影响 (生物分子 2025). 交换也是部分的而不是绝对的: 三个抗衡离子交换循环将残留 TFA 降低至 0.215 ± 0.023 毫克每毫克肽盐从一开始 0.333 ± 0.008 毫克/毫克 (埃克斯等人. 2025). 中的比较评价 肽科学杂志 发现反相 HPLC 和离子交换树脂对兰瑞肽进行部分或几乎完全交换, 而去质子化/再质子化循环完全消除了它; 经典的过量 HCl 重复冻干途径需要低于以下的 pH 值 1 并能降解肽 (鲁克斯等人。, 消化科学杂志 2008).
确认: 分析证书命名了抗衡离子, 理想情况下其测量内容, 而不是让你从合成方法中推断出来.
步 3: 将小瓶总质量转换为净肽含量
到此步骤结束时, 您将知道小瓶中的实际肽质量,而不是标签上打印的质量. 净肽含量是粉末质量中肽的分数; 其余为抗衡离子, 水和残留盐. 算法简单,误差不大: 10 毫克粉末在 70% 净肽含量产量 7 毫克肽, 因此,忽略净含量会粗略地高估浓度 43%, 和一个 10 毫克小瓶可能只含有 6 到 8 毫克实际肽 (化学验证, 检索到的 2026-03-20).
已公布的典型净肽含量范围 60 到 85% 对于 TFA 盐, 70 到 90% 对于醋酸盐和 75 到 90% 用于盐酸, 短多碱性肽低至 50 到 60% 和长的低碱性肽 80 到 90%. 这些数字来自供应商测试实验室, 没有经过同行评审的上游, 因此,请将它们视为期望而不是规范. 净肽含量必须通过氨基酸分析来确定, 氮元素或紫外线, 同一页描述氨基酸分析作为金标准.
确认: 您可以说出您实际称出的肽质量, 并显示产生它的重现性计算的肽规格.
步 4: 阅读纯度数据及其所附方法
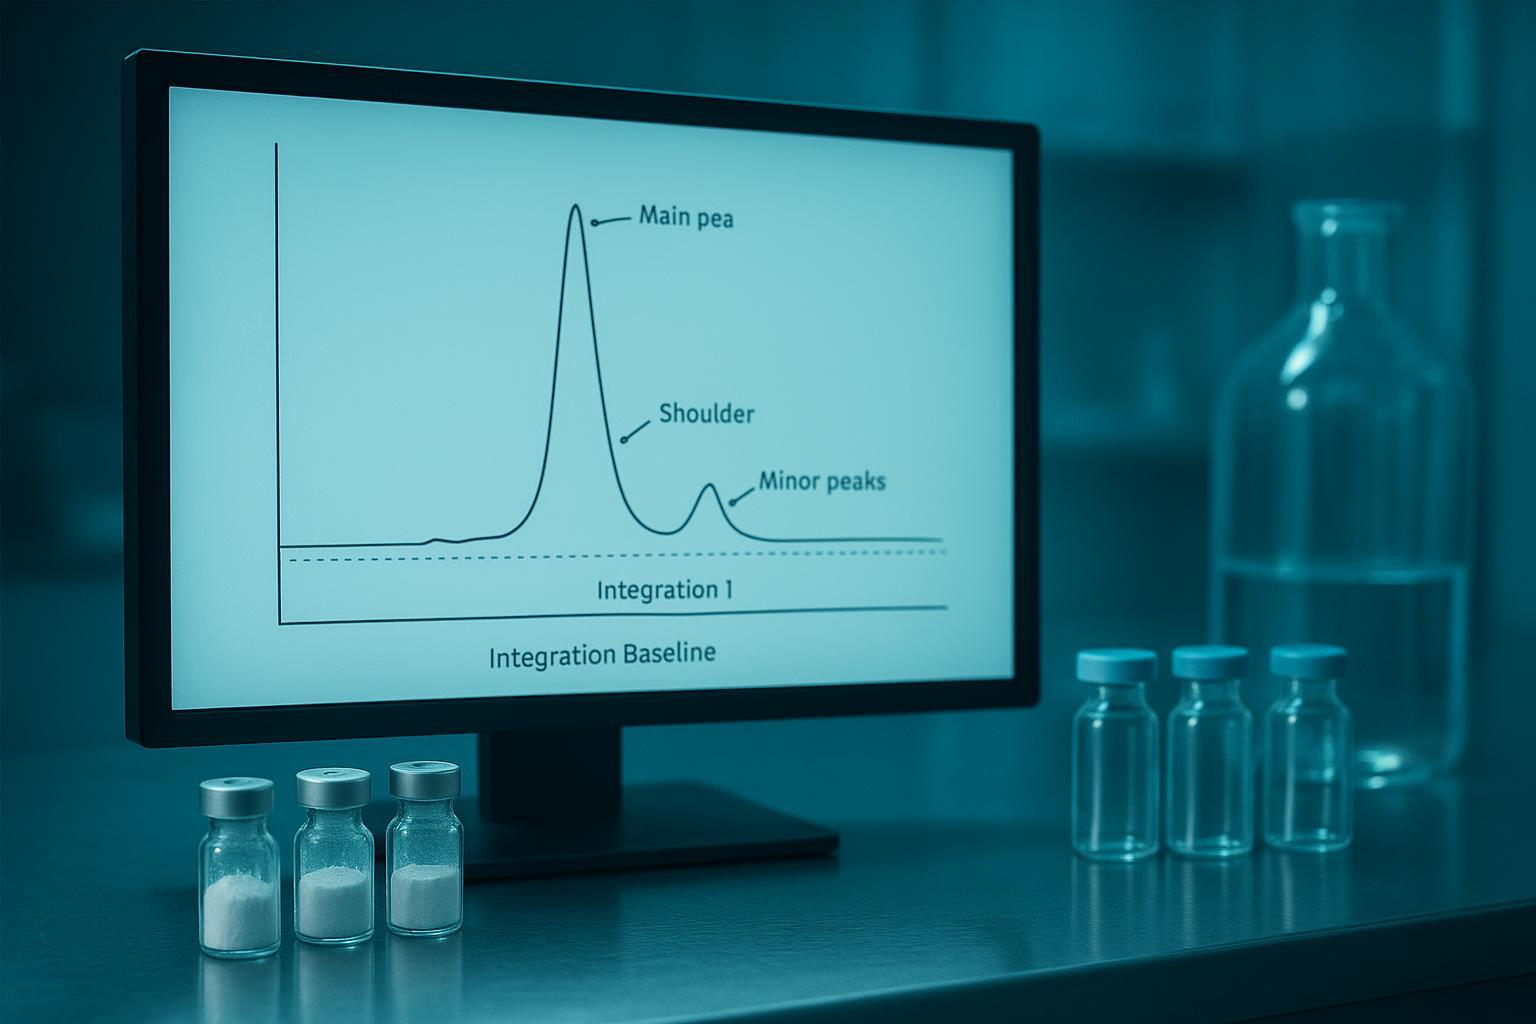
肽纯度方法 HPLC MS 结果是方法相关测量, 不是材料的属性. 您看到的百分比是主峰面积除以一种特定方法下的总积分峰面积. 更改色谱柱或流动相以及分辨率变化. 梯度变陡,次要物质被压缩到主峰中或从主峰中分离出来. 移动检测波长和相对响应变化, 因为 214 到 220 nm 广泛读取肽键,而 280 nm 强调芳香族残基. 即使基线放置和肩部分裂决策也会使相同色谱图中的数字发生变化.
这就是为什么两个供应商可以报告在您的测定中表现相同的材料的不同纯度.
对于小费: 始终询问原始色谱图和积分方法, 不仅仅是百分比.
HPLC 纯度无法确定的内容同样重要. 它没有提到顺序, 精确质量, 盐形式, 含水量, 或者未解决的物种是否与您的主峰共洗脱. 这些差距就是身份确认 (步 5) 和批次可追溯性 (步 6) 关闭.
数字背后的验证期望来自 我Q2(R2) 验证要求, 有效的 2024-06-14. 该指南适用于新的或修订的释放和稳定性测试的分析程序, 在风险基础上, 其他控制策略程序. 其命名目的包括测定或效力, 纯度, 杂质, 和身份, 其验证要素是准确性, 精确, 特异性, 检测限, 定量限, 线性度, 和范围. 当供应商报告纯度时, 有用的问题是该方法针对哪些要素进行了验证, 以及符合什么规范.
确认: 您现在可以在数字后面命名方法, 当你不能时,你知道该问哪些问题.
步 5: 确认身份和特征, 不仅仅是纯粹
在此步骤结束时,您将为一批持有两份单独的文件: 确认身份的质量痕迹和报告纯度的色谱图. 他们回答不同的问题. 质谱法确认了预期质量, 而肽纯度法 HPLC MS 则报告集成信号中有多少是主要种类. 两者都没有建立另一个, 这么多 98% 按面积划分的纯度仍然可能带有错误的序列.
因此,表征意味着通过质谱进行鉴定, HPLC 纯度, 以及应用程序允许的二次确认. 一个干扰问题使读取变得复杂. 三氟乙酸盐会干扰物理化学表征,包括圆二色性和 FT-IR, 改变质量权重, 并已被证明可以增加和抑制细胞增殖, 增加细胞和肝脏毒性, 并增加抗体反应激活, 根据一个 2025 苏黎世联邦理工学院制药研究. 反离子效应的单独概述 国际分子科学杂志 据报道,TFA 不仅会干扰理化特性,还会干扰体内实验, 其中 TFA 刺激神经胶质瘤细胞生长呈剂量依赖性,并且, 在 MOG35–55 EAE, TFA 形式的疾病发作比醋酸盐形式早约五天.
有证据表明,TFA 盐获得的表征结果与乙酸盐形式获得的表征结果不可互换. 当无菌或内毒素状态很重要时, 这 美国药典 <85> 细菌内毒素检查 定义了针对个别专着而不是通用数字的限制.
步 6: 记录处理历史和批次可追溯性
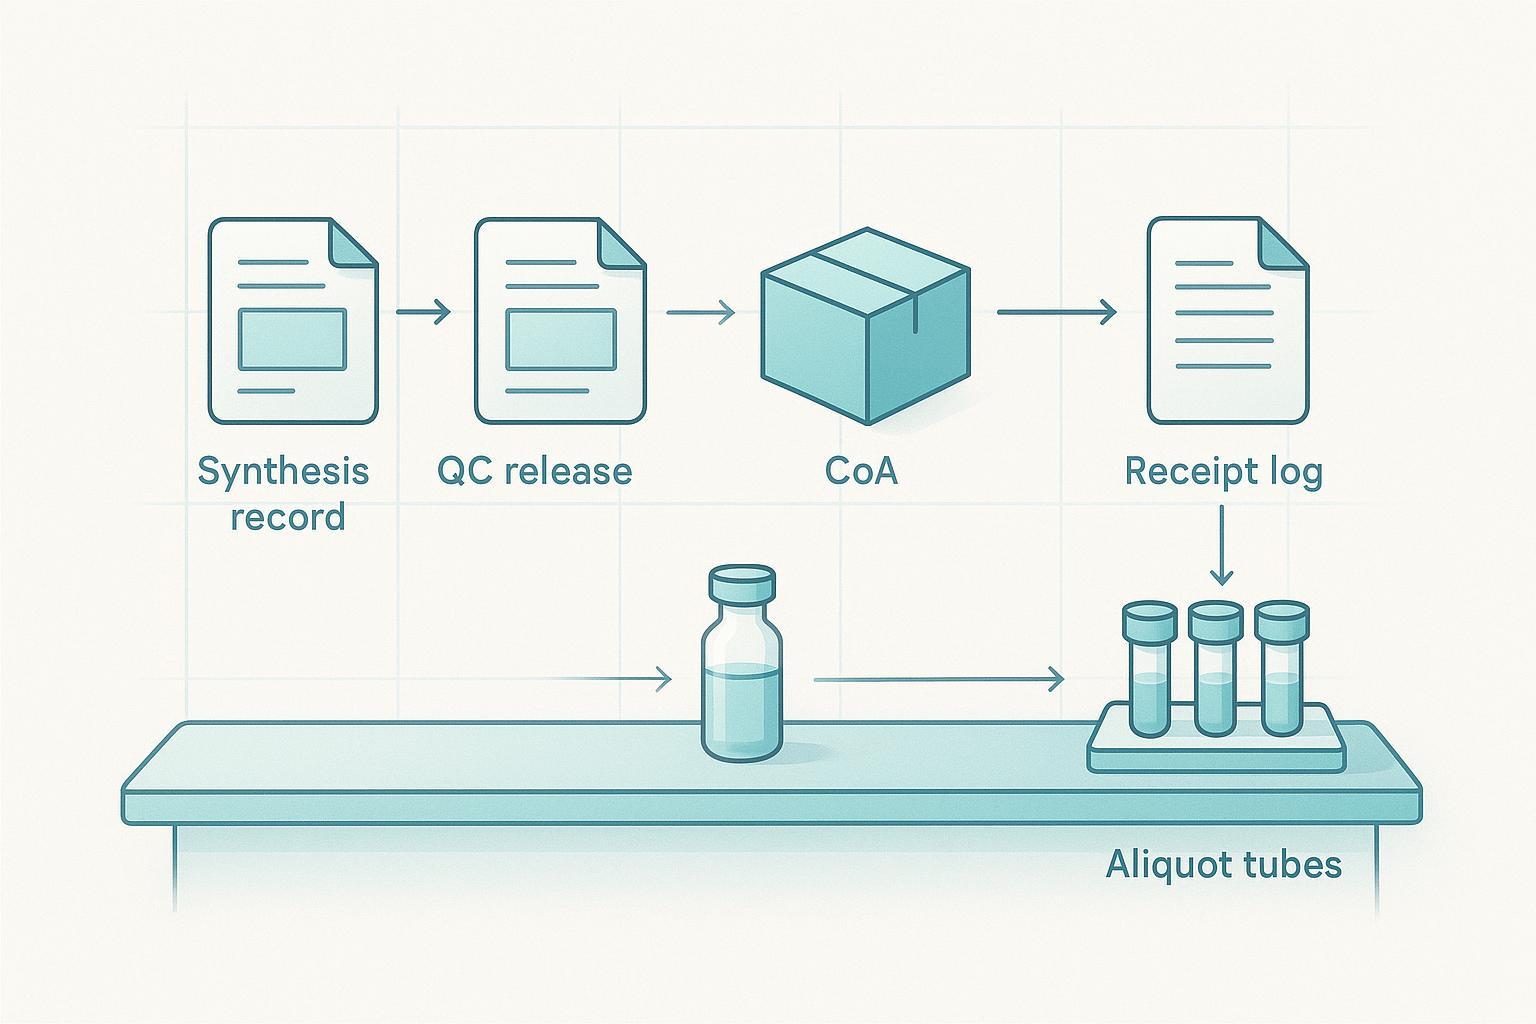
到此步骤结束时, 您将拥有批次级记录,将新批次转变为实验变量而不是采购事件, 这是肽重复性规范的最后一部分.
处理历史属于方法记录,因为它更改了材料. 记下重构溶剂及其等级, 等分试样大小, 冻融计数, 和储存温度, 然后随着研究的进行不断更新计数. 已解冻六次的小瓶与解冻一次的试剂不同, 即使当序列, 抗衡离子, 和纯度数字相同.
可追溯性的工作方式相同. 逐批评估是正式的, 关键生物试剂的先例流程: CLSI EP26 批次变更评估 使用跨越测量范围和决策点的样本来对照当前批次测试候选批次, 根据预先确定的接受限度进行判断. 当一项研究中使用多个试剂盒批次时,FDA M10 要求解决批次间的变异性和可比性, EBF 建议保留足够的旧批次材料,以将两者并排连接起来. 保留的材料使得肽分析证书批次可追溯性可审核,而不是名义上的: 没有它, 学习中期的改变没有什么可比的.
EMA关于合成肽的指南从另一个方向表达了同样的观点. 它需要二聚体, 三聚体, 低聚物, 和聚集体进行专门鉴定,而不是归入单一“高分子量杂质”标签下, 因此,仅报告总杂质数据的批次记录不能支持可比性论证.
⚠️警告: 没有预定义接受限度的研究中期批次变更是不受控制的变量.
确认. 您可以通过记录的处理历史记录将任何结果追溯到特定批次: 批号, 其发布的 CoA, 溶剂和等分记录, 并且冻融计数全部解析为一项.
要避免的常见错误
最严重的错误是称量标签的总质量而不是净肽含量. 一个小瓶贴有标签 10 mg 可能大约含有 43% 考虑到抗衡离子和水含量后,肽含量比标签暗示的要少, 因此,根据标签计算的浓度高估了实际摩尔量. 该单一算术错误会传播到每个下游稀释中,并可能使工作测定在提出任何生物学问题之前无法重现.
比较不同 HPLC 方法的纯度百分比. 两个供应商可以报告 95% 和 98% 对于相同的序列,同时测量不同的事物, 因为梯度, 合成肽 柱化学, 和检测波长都会改变数字捕获的内容. 求图旁边的方法, 并将来自不匹配方法的百分比视为不可比较.
假设抗衡离子交换完成. 残留的三氟乙酸盐在多次交换循环后仍会持续存在,而不是被消除, 因此,报告盐形式而没有残留抗衡离子数据的证书使实际成分保持开放.
将新批次视为相同材料. 匹配顺序并不能使两批产品可以互换; 批次特定的表征是建立正在进行的研究的连续性的因素.
接受分组杂质标签. 将“高分子量杂质”报告为单个数字隐藏了二聚体之间的区别, 三聚体, 低聚物, 以及 EMA 指南期望单独确定的汇总.
成功是什么样的
如果一切顺利的话, 您现在拥有一个可重复性的肽规格,另一个实验室可以根据该规格进行操作,而无需询问您任何后续问题. 该记录命名了终端化学, 反离子及其含量(如果有), 净肽含量及其测定方法, 纯度及其 HPLC 方法和积分规则, 身份痕迹, 以及批次级处理和可追溯性记录.
可测量的测试有很多变化. 当新批次进入研究时,您的检测本身的验收标准仍应满足, 并且您的浓度计算仍应与交付的剂量相匹配. 如果其中任何一个发生漂移, 规格记录不完整, 不是实验.
作为延伸目标, 将这六个字段构建到实验本身的 LIMS 或 ELN 条目中, 因此规范随数据一起传播,而不是存在于实验室笔记本边缘.
常见问题解答
肽的序列是否足以重现实验?
不. 序列字符串仅定义连接性. 终端化学, 抗衡离子和盐形式, 净肽含量, 纯度法, 处理历史和批次标识都会改变材料, 因此结果, 同时保持序列相同. 肽的重现性规范是完整的记录, 不是字符串.
为什么不同供应商提供的同一种肽纯度不同?
因为肽纯度方法 HPLC MS 报告与方法相关. 该百分比是在一种特定方法下归一化至总积分峰面积的主峰面积, so 柱和流动相, 梯度陡度, 检测波长, 基线和肩部分裂决策都会将数字从相同的色谱图中移动. 仅当方法匹配时才比较纯度数据.
抗衡离子实际上对我的结果有多大影响?
它不会改变共价序列, 但它改变了稳定性, 构象, 膜相互作用和生物活性. 如果您的检测是生物检测或质谱检测, 抗衡离子是结果的一部分, 不是包装细节.
当新批次进入正在进行的研究时我应该做什么?
将其视为实验变量. 使用跨越测量范围的样本和针对预定义验收限的决策点,根据当前批次评估候选批次, 并保留足够的旧材料用于并排桥梁. 记录与更改的批号和规格字段的比较.
如果我的供应商的 CoA 未报告净肽含量怎么办?
询问它, 如果不可用, 将总标签质量视为上限而不是肽质量. 对于 TFA 盐, 粗略地假设 80% 当该值不存在时,净肽含量是有记录的后备方案, 但这是一个假设, 不是测量, 并且应该被记录为一个.
结论
您现在拥有用于重现性的肽规范,而不是序列字符串: 终端化学, 抗衡离子和盐形式, 净肽含量, 纯度图及其方法, 身份确认, 以及物料背后的处理和批次记录. 这张记录让另一位同事, 或者一年后同一张板凳, 订购等价的东西,而不是仅仅命名相似的东西.
规范随实验而行. 将其与方法部分放在一起, 不在购买文件夹中, 因此可以根据相同的字段而不是内存来检查下一批. 多肽生产
使您的下一个肽订单可重复. 查看您当前的分析证书实际报告的字段, 然后在下一个订单发出之前将它们与规格模板进行比较. 请参阅规范模板并查看 CoA 字段以了解通常缺少哪些条目.
MOL Changes 提供研究用肽并支持特定批次分析记录的文档请求. 本文仅供参考,并非产品性能声明; 此处引用的肽材料仅供研究使用, 不用于诊断或治疗用途.