<2>Verbesserung der Qualitätsdokumentation im Markt für Forschungspeptide: Lehren aus den neuen Testpapieren von NOX Peptides
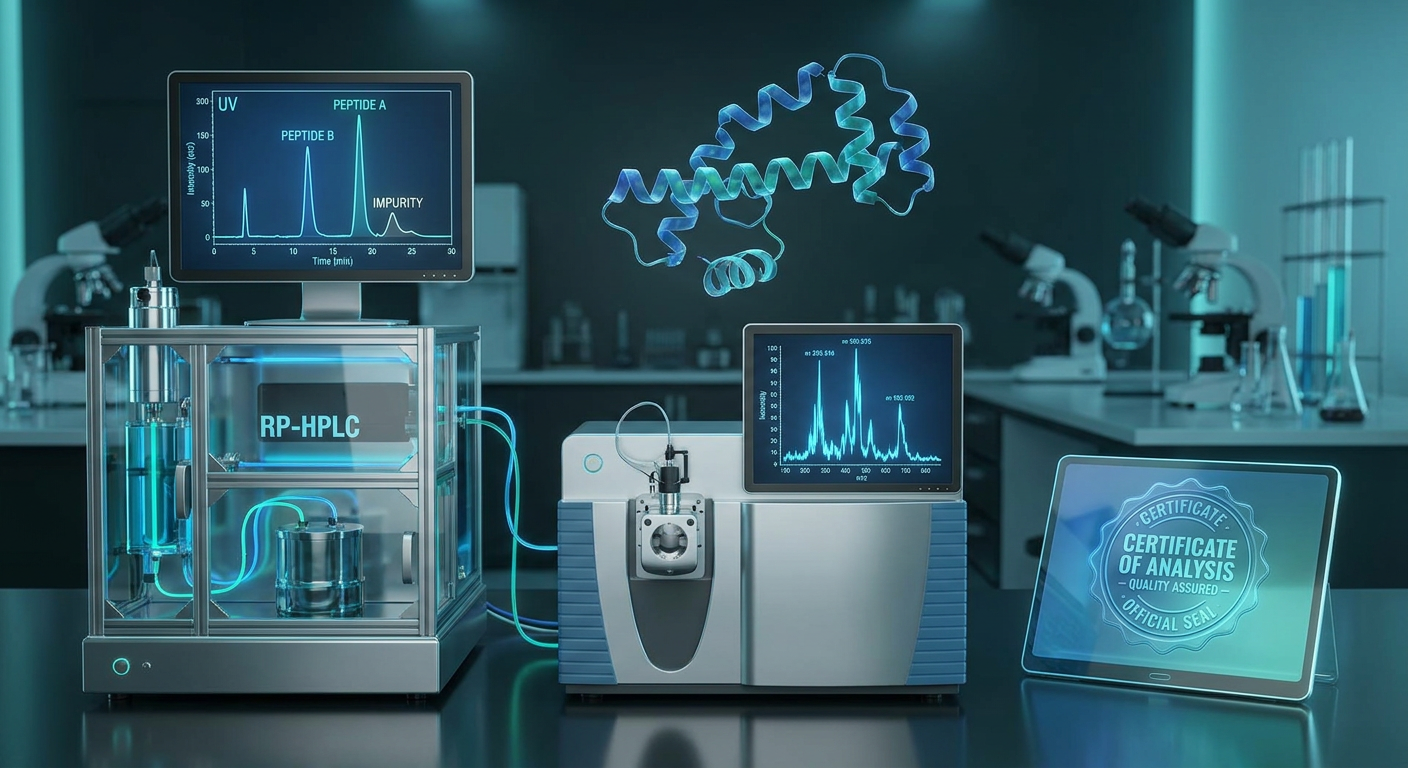
Die Lieferkette für Forschungspeptide durchläuft derzeit einen grundlegenden Strukturwandel. Seit über zwei Jahrzehnten, Laborbeschaffung in der Biotechnologie, akademische Forschung, und die Entwicklung kosmetischer Wirkstoffe stützte sich auf einen bemerkenswert freizügigen Dokumentationsstandard: ein einseitiges Analysezertifikat (CoA) mit der Angabe „≥98 % Reinheit“, begleitet von einer statischen Texttabelle. Jüngste laborübergreifende Testinitiativen – beispielhaft dargestellt durch die veröffentlichten Testpapiere von NOX Peptides – haben die schwerwiegenden technischen Schwachstellen aufgedeckt, die diesem minimalistischen Ansatz innewohnen.
Unabhängige analytische Prüfungen zeigen, dass die Hauptreinheitsprozentsätze ohne dokumentierte Methodenparameter generiert wurden, rohe chromatographische Basislinien, oder hochauflösende Massenspektren verdecken häufig kritische Verunreinigungen. Co-eluierende Deletionssequenzen ($n-1, n-2$), racemisierte Diastereomere, nichtflüchtige Restgegenionen, und nicht umgesetzte Kopplungsreagenzien bleiben unter nicht selektiven Analysebedingungen routinemäßig unentdeckt.
Für fortgeschrittene Hauptermittler, CMC führt, und Wissenschaftler für kosmetische Formulierungen, Modernisierung Qualitätsdokumentation für Forschungspeptide Der Übergang von einer passiven Verwaltungskontrolle zu einem aktiven Prüfprotokoll ist nicht länger optional. Diese technische Analyse untersucht die fünf entscheidenden Säulen der modernen Qualitätsdokumentation, die für Forschung und Entwicklung erforderlich sind, begründet sie in internationalen Analyserahmen, und übersetzt sie in eine umsetzbare Checkliste zur Lieferantenbewertung.
Jenseits der Schlagzeilenreinheit: Warum sich die Forschungspeptidbasislinie weiterentwickelt
In der synthetischen Peptidchemie, Festphasenpeptidsynthese (SPSS) beinhaltet sich wiederholende Zyklussequenzen der Fmoc/tBu-Entschützung, Aminosäurekopplung, globale Spaltung, und präparative Umkehrphasenchromatographie. Denn Nebenreaktionen – etwa die Bildung von Aspartimid, Methionin-Oxidation, und unvollständige Kopplung – treten bei jedem Zyklus auf, Das resultierende Rohgemisch enthält strukturell ähnliche Verunreinigungen.
Eine standardmäßige Umkehrphasen-Hochleistungsflüssigkeitschromatographie (RP-HPLC) assay evaluates purity by calculating the area-percent of the target peak relative to total integrated peaks at a UV wavelength of $214\text{ nm}$ (Absorption des Peptidrückgrats) or $280\text{ nm}$ (Aufnahme aromatischer Aminosäuren). Jedoch, Die Reinheit in Flächenprozent hängt vollständig von der chromatographischen Auflösung ab ($R_s$).
Chromatographische Auflösung zwischen dem Zielpeptidpeak ($T_{r2}$) und ein angrenzender Verunreinigungspeak ($T_{r1}$) mit den Basislinien-Peakbreiten $w_1$ und $w_2$ wird durch die mathematische Beziehung definiert:
$$R_s = \frac{2 (T_{r2} - T_{r1})}{w_1 + w_2}$$
Wenn eine analytische RP-HPLC-Methode einen zu steilen organischen Lösungsmittelgradienten verwendet (z.B., $10%$ Zu $90%$ Acetonitril in 10 Minuten), $R_s$ fällt darunter 1.0. Unter diesen komprimierten Bedingungen, Nahe eluierende Verunreinigungen koeluieren direkt unter dem Hauptpeak. Eine Probe, die einen einzelnen scheinbaren Peak aufweist, der auf einem komprimierten Gradienten einen Wert von „99 % Flächenreinheit“ ergibt, kann tatsächlich enthalten 15% oder mehr diastereomere oder Deletionsverunreinigungen bei der Analyse über ein flaches Gerät, optimierte Gradientenmethode.
Laut der Referenzstandardrahmen für synthetische Peptide des NIH PMC, Die analytische Charakterisierung synthetischer Peptidwirkstoffe erfordert strenge orthogonale Methoden, bei denen die Reinheit der RP-HPLC direkt mit der Flüssigchromatographie-Massenspektrometrie gekoppelt ist (LC-MS/MS), Aminosäureanalyse (AAA), und Kernspinresonanz (NMR) Spektroskopie. Anbieter hochspezifizierter Synthesen, einschließlich der MOL ändert kundenspezifische Peptidsyntheseplattform, Richten Sie sich an diesen Standards aus, indem Sie Rohdaten bereitstellen, unkomprimierte chromatographische Daten und hochauflösende Massenspektren für jede hergestellte Charge.
Pillen 1: Chargenspezifische Analysenzertifikate (CoA) mit Rohdaten
Ein vertretbares Analysezertifikat muss ein überprüfbares wissenschaftliches Dokument sein, das eine bestimmte Aussage widerspiegelt, isolierter Fertigungslauf. Generische oder „Vorlage“-CoAs, die identische Chromatogramme über mehrere Chargennummern hinweg erneut drucken, stellen einen schwerwiegenden Verstoß gegen die Vorschriften dar.
+-----------------------------------------------------------------------------------+
|                        BATCH-SPECIFIC CoA COMPONENT ARCHITECTURE                  |
+-----------------------------------------------------------------------------------+
| 1. Traceability Header : Batch ID, Sequence, CAS, Theoretical MW, Manufacturing Date |
| 2. Raw RP-HPLC Data   : UV Wavelength (214/280 nm), Mobile Phase, Column, R_s > 1.5   |
| 3. HR-MS Spectra      : ESI-TOF / Orbitrap, Mass Accuracy < 5 ppm, Charge Deconvolution  |
| 4. Net Peptide Content: AAA / CHN Elemental Analysis vs. Acetate/TFA Salt Content |
| 5. Safety Assays      : Bioburden (USP <61>), Endotoxin (USP <85> LAL Chromogenic)     |
+-----------------------------------------------------------------------------------+
Grundlegende analytische Anforderungen für ein umfassendes CoA
- Rohe RP-HPLC-Chromatogramme:
- Vollachsenskalen müssen angezeigt werden (Aufbewahrungszeit in Minuten vs. Absorption in mAU), vollständige Baseline-Integration, und Peak-Berichtstabellen, in denen die Retentionszeit aufgeführt ist, Gipfelgebiet, Spitzenhöhe, und individuelle Flächenanteile.
- Erkennung mit zwei Wellenlängen ($214\Text{ nm}$ for peptide amide bonds and $280\text{ nm}$ für Trp/Tyr/Phe-Reste) um eine Unterquantifizierung nichtaromatischer Verunreinigungen zu verhindern.
- Hochauflösende Massenspektrometrie (HR-MS):
- Flugzeit der Elektrospray-Ionisation (ESI-TOF) oder Orbitrap-Massenspektrometrie mit Massengenauigkeit innerhalb von $< 5\Text{ ppm}$ des theoretischen Monoisotops oder des durchschnittlichen Molekulargewichts.
- Entfaltete Spektren, die Ionen mit mehreren Ladungszuständen zeigen ($[\Text{M}+\Text{H}]^+$, $[\Text{M}+2\Text{H}]^{2+}$, $[\Text{M}+3\Text{H}]^{3+}$) um verkürzte Sequenzen oder kovalente Addukte auszuschließen (z.B., $+100\Text{ Und}$ trifluoroacetyl adducts or $+56\text{ Und}$ Reste des TBU-Schutzes).
- Nettopeptidgehalt (NPC) vs. Gesamttrockenmasse:
- Lyophilisierte Peptide sind es nicht 100% reine Peptidbasis; sie bestehen aus freiem Peptid, gebundene Gegenionen (typischerweise Trifluoracetat oder Acetat), und Restfeuchtigkeit ($3–8%$).
- Nettopeptidgehalt (bestimmt durch Aminosäureanalyse oder Stickstoffelementaranalyse) berechnet die wahre Konzentration der aktiven Peptidbase:
$$\Text{NPC (%)} = \frac{\Text{Masse der aktiven Peptidbase}}{\Text{Gesamte lyophilisierte Masse}} \mal 100$$
Ohne NPC-Bestimmung, Biologische Tests oder Berechnungen der Dosierung kosmetischer Wirkstoffe auf der Grundlage des Bruttopulvergewichts führen zu systematischen Fehlerraten zwischen $15%$ Und $30%$.
Schlüssel zum Mitnehmen: Akzeptieren Sie niemals eine Übersichtstabelle, die nur aus Text besteht, in einem CoA. Verlangen Sie das Rohe, Unbearbeitetes RP-HPLC-Chromatogramm und ESI-MS-Massenspektrum mit chargenspezifischen Integrationstabellen und Geräteparametern.
Pillen 2: Zusammenfassungen der Methodenvalidierung (ICH Q2(R1)/Q2(R2) Kriterien)
Ein Analyseergebnis ist nur so zuverlässig wie die Methode, mit der es erstellt wurde. Die zweite wichtige Dokumentationssäule ist die Zusammenfassung der Methodenvalidierung, Dies zeigt, dass die analytischen RP-HPLC- und MS-Verfahren dem International Council for Harmonization entsprechen (ICH) Q2(R1)/Q2(R2) Richtlinien.
Wie kürzlich beschrieben Regulierungsrichtlinien für die therapeutische Peptidanalyse, Anbieter müssen vier zentrale Validierungsparameter für kundenspezifische Forschungspeptide festlegen und zusammenfassen:
                  +----------------------------------------------+
                  |    ICH Q2(R1) METHOD VALIDATION PARAMETERS    |
                  +----------------------------------------------+
                                         |
     +-------------------+---------------+-------------------+-------------------+
     |                   |                                   |                   |
     v                   v                                   v                   v
+------------+  +------------------+                +------------------+  +-------------+
| SPECIFICITY|  |    LINEARITY     |                |   REPEATABILITY  |  |   LOD / LOQ |
| R_s >= 1.5 |  | R^2 >= 0.999     |                |   RSD < 1.0%     |  | LOQ = 0.05% |
| Impurity   |  | 50% - 150%       |                | 6 Consecutive    |  | Signal/Noise|
| Resolution |  | Concentration    |                | Injection Runs   |  |   >= 10:1   |
+------------+  +------------------+                +------------------+  +-------------+
1. Spezifität & Auflösung
Die Methode muss eine vollständige Trennung des Zielpeptids von synthesebedingten Verunreinigungen nachweisen, einschließlich $n-1$ Löschsequenzen, D-Aminosäure-Diastereomere, und Spaltungsnebenprodukte. The acceptance criterion requires peak resolution $R_s \ge 1.5$ zwischen dem Zielpeak und den nächstgelegenen eluierenden Abbauprodukten.
2. Linearität und Reichweite
Die Linearität muss übergreifend hergestellt werden $50%$ Zu $150%$ der analytischen Zielkonzentration, achieving a coefficient of determination $R^2 \ge 0.999$. Dies bestätigt, dass die Peakflächenreaktion direkt proportional zur Peptidkonzentration ist.
3. Präzision und Wiederholbarkeit
Die Methodenpräzision erfordert eine relative Standardabweichung ($\Text{RSD}$) von $< 1.0%$ über sechs aufeinanderfolgende Injektionen derselben Peptidcharge. Eine hohe Flächenprozentvariabilität weist auf eine instabile Säulengleichgewichtsverteilung oder Temperaturschwankungen hin.
4. Nachweisgrenze (LOD) und Quantifizierungsgrenze (LOQ)
Für Forschung und Kosmetikentwickler, Die LOQ definiert die niedrigste Verunreinigungskonzentration, die quantitativ mit angemessener Präzision angegeben werden kann. Der Standard-LOQ-Schwellenwert muss ein Signal-Rausch-Verhältnis erreichen ($S/N$) of $\ge 10:1$, corresponding to an impurity detection threshold of $\le 0.05%$ Bereich.
Pillen 3: Rückverfolgbarkeit von Rohstoffen & Reinheit der Reagenzien
Qualität kann im letzten präparativen HPLC-Schritt nicht in ein Peptid gereinigt werden; Es muss in den Syntheseprozess aus Ausgangsaminosäurederivaten eingebaut werden. Die dritte Dokumentationssäule etabliert Rückverfolgbarkeit von Rohstoffen, Rückverfolgung von Ausgangsmaterialien zu zertifizierten Chemikalienherstellern.
[ Fmoc-Amino Acid Building Blocks ] ---> (Chiral Purity GC-MS: D-Isomer < 0.1% )
                                                  |
[ Coupling Reagents & Solvents   ] ---> (HATU/DMF: Res. Solvent ICH Q3C Limits)
                                                  |
[ Solid-Phase Resin Substrate    ] ---> (Leachable Testing: Heavy Metals USP <232>)
                                                  |
                                                  v
                     +------------------------------------------+
                     | Class 100 Ultra-Sterile Cleanroom SPPS   |
                     +------------------------------------------+
                                                  |
                                                  v
                     +------------------------------------------+
                     | Final Product Analytical Audit & CoAs    |
                     +------------------------------------------+
Kritische Rückverfolgbarkeitsmetriken für Entwickler
- Enantiomere chirale Reinheit:
- Standard-SPPS verwendet L-Aminosäuren. Durch thermische oder basenkatalysierte Racemisierung während der Kupplung entstehen D-Aminosäurediastereomere. Denn Diastereomere können eine veränderte biologische Aktivität oder Immunogenität aufweisen, Rohstoff-CoAs müssen die Enantiomerenreinheit nachweisen ($> 99.9%\Text{ L-Isomer}$, $\Text{D-Isomer} < 0.1%$).
- Grenzwerte für Restlösungsmittel (ICH Q3C):
- SPPS verwendet gefährliche organische Lösungsmittel, einschließlich N,N-Dimethylformamid (DMF), Dichlormethan (DCM), und Trifluoressigsäure (TFA). Gaschromatographie-Headspace (GC-HS) Die Analyse muss Restlösungsmittel anhand der ICH-Q3C-Klasse quantifizieren 1, Klasse 2, und Klasse 3 Expositionsgrenzwerte.
- Elementare Verunreinigungen (USP <232> / <233>):
- Schwermetallkatalysatoren (Palladium, Führen, Arsen, Cadmium, Quecksilber) Über Rohstoffe oder Kopplungsreagenzien eingeführte Substanzen müssen mittels Massenspektrometrie mit induktiv gekoppeltem Plasma quantifiziert werden (ICP-MS).
- Endotoxin- und Bioburden-Kontrolle:
- Für Zellkultur, In-vivo-Forschung, oder aktive Prüfung von topischen kosmetischen Formulierungen, Eine Kontamination mit bakteriellem Endotoxin löst Entzündungssignale aus, die unabhängig von der biologischen Aktivität des Peptids sind.
- Standardspezifikationen schreiben die Prüfung auf bakterielles Endotoxin über den chromogenen LAL-Assay vor (USP <85>) mit Akzeptanzkriterien $< 0.01\Text{ EU/mg}$. Fortschrittliche Fertigungsabläufe nutzen Klasse 100 Sterile Reinraumfertigung um eine strenge Kontrolle der Keimbelastung während der Spaltung aufrechtzuerhalten, Reinigung, und Gefriertrocknung.
Pillen 4: Studien zur erzwungenen Degradation & Stabilitätskinetik
Peptide sind thermodynamisch instabile Biopolymere, die einem chemischen Abbau unterliegen (Desamidierung, Oxidation, Hydrolyse, Racemisierung) und körperlicher Abbau (Aggregation, Fällung). Die vierte Dokumentationsbaseline erfordert Daten zur erzwungenen Degradation und zur Stabilitätskinetik.
Bei Studien zum erzwungenen Abbau wird die Peptidsequenz absichtlichen Stressbedingungen ausgesetzt, um Abbauwege zu identifizieren und zu bestätigen, dass die analytische RP-HPLC-Methode „stabilitätsanzeigend“ ist. (ist in der Lage, Abbauprodukte vom intakten Molekül abzulösen).
+------------------------------------------------------------------------------------+
|                       FORCED DEGRADATION STRESS SCHEME                             |
+------------------------------------------------------------------------------------+
| 1. Hydrolytic Stress  : 0.1 N HCl (Acid) & 0.1 N NaOH (Base) at 25°C for 24 Hours |
| 2. Oxidative Stress   : 0.1% to 3.0% H2O2 (Hydrogen Peroxide) at 25°C             |
| 3. Thermal Stress     : 40°C / 75% RH & 60°C Dry Heat for 7 to 14 Days            |
| 4. Photolytic Stress  : ICH Q1B Photostability (1.2 Million Lux-Hours UV/Vis)      |
+------------------------------------------------------------------------------------+
Mathematische Modellierung der Abbaukinetik
Die Abbaugeschwindigkeitskonstante ($k_{Grad}$) unter isothermen Beschleunigungsbedingungen folgt eine Abbaukinetik erster Ordnung:
$$C(T) = C_0 \cdot \exp(-k_{Grad} \cdot t)$$
Dabei ist $C_0$ die anfängliche Peptidreinheit und $C(T)$ ist die Reinheit zum Zeitpunkt $t$. Die Temperaturabhängigkeit der Abbauratenkonstante wird durch die Arrhenius-Beziehung bestimmt:
$$k_{Grad} = A \cdot \exp\left(-\frak{E_a}{R \cdot T}\Rechts)$$
Wobei $E_a$ die Aktivierungsenergie der primären Abbaureaktion ist ($\Text{kJ/mol}$), $R$ ist die universelle Gaskonstante ($8.314\Text{ J/mol}\cdot\text{K}$), $T$ ist die absolute Temperatur ($\Text{K}$), und $A$ ist der Frequenzfaktor.
Für Entwickler kosmetischer Formulierungen, Die Stabilitätsdokumentation muss die Abbaukinetik in den Puffern des Zielfahrzeugs definieren (z.B., pH-Wert 5.5 wässrige Emulsionen) Festlegung der Anforderungen an Haltbarkeit und Lagertemperatur (z.B., $-20^\circ\text{C}$ Trockenmittellagerung vs. $2–8^\circ\text{C}$ Flüssigkeitsstabilität).
⚠️ Warnung: Ein unmittelbar nach der Lyophilisierung ausgestelltes CoA liefert keinerlei Informationen über die Stabilität des rekonstituierten Peptids. Fordern Sie immer erzwungene Degradationsprofile an, um anfällige Sequenzmotive zu identifizieren (z.B., Met/Cys-Oxidation, Asn-Gly-Desamidierung).
Pillen 5: Änderungskontrollprotokolle & Formelle Qualitätsvereinbarungen
Die endgültige Dokumentationsgrundlage befasst sich mit der langfristigen Konsistenz von Charge zu Charge. Eine häufige Fehlerquelle bei der Beschaffung von Peptiden tritt auf, wenn ein Anbieter seinen Syntheseprozess ändert – beispielsweise durch den Austausch von Festphasenharz-Linkern, Ersetzen von Reinigungslösungsmitteln, oder die Produktion in eine andere Anlage verlagern – ohne den Kunden zu benachrichtigen.
Auch wenn das resultierende Peptid trifft $98%$ Flächenreinheit, Leichte Verschiebungen in den Spurenverunreinigungsprofilen oder Gegenionenverhältnissen können empfindliche Bioassays oder die Stabilität kosmetischer Formulierungen beeinträchtigen.
Eine formelle Change-Control-Protokoll kategorisiert Fertigungsänderungen in drei verschiedene Ebenen:
                             +-----------------------------------+
                             |     CHANGE-CONTROL DECISION TREE   |
                             +-----------------------------------+
                                               |
         +-------------------------------------+-----------------------------------+
         |                                     |                                   |
         v                                     v                                   v
+------------------+                 +--------------------+              +-------------------+
|  LEVEL 1: MINOR  |                 |  LEVEL 2: MODERATE |              |  LEVEL 3: MAJOR   |
| Packaging Vendor |                 | Column Phase Lot / |              | Synthetic Route / |
| Secondary Spec   |                 | Equipment Model    |              | Site / Solvent    |
+------------------+                 +--------------------+              +-------------------+
         |                                     |                                   |
         v                                     v                                   v
[ Internal Record ]                  [ Customer Notification ]          [ Full Re-Validation ]
[ Annual Summary  ]                  [ Prior to Shipment    ]          [ Prior Approval     ]
- Ebene 1 (Kleinere Änderung): Unkritische Anpassungen (z.B., Lieferant von Primärverpackungsetiketten) über interne Qualitätsmanagementprotokolle verwaltet.
- Ebene 2 (Moderate Veränderung): Änderungen bei den Chargen der stationären Phase der Analysesäule oder den Modellen der Reinigungsausrüstung. Erfordert eine formelle Kundenbenachrichtigung zusammen mit vergleichenden Chargenanalysedaten vor dem Versand.
- Ebene 3 (Große Veränderung): Änderungen am Syntheseweg (z.B., von der Flüssigphase zur Festphase, oder rekombinant zur chemischen Synthese), Spaltungschemie, primäres Reinigungslösungsmittelsystem, oder Standort der Produktionsstätte. Erfordert eine vollständige Neuvalidierung der Methode, vergleichende erzwungene Degradationsprofilierung, und schriftliche Zustimmung des Kunden vor der Chargenfreigabe.
Die Checkliste zur Lieferantenqualitätsdokumentation für Entwickler
Optimierung der Anbieterbewertung für Biotech-Forscher, CMC-Manager, und Kosmetikentwickler, Die folgende Checkliste übersetzt die fünf Qualitätssäulen in eine standardisierte Auditierungsmatrix.
| Dokumentationselement | Technische Spezifikation / Akzeptanzkriterien | Primäre Verifizierungsmethode | Prüfungsrisikostufe |
|---|---|---|---|
| Chargenspezifischer CoA-Header | Entspricht der Chargen-ID des Fläschchens, Peptidsequenz, CAS #, theoretisch vs. beobachtetes MW ($< 5\Text{ ppm}$). | Vergleichen Sie die CoA-Chargen-ID mit dem physischen Fläschchenetikett. | 🔴 Hoch |
| RP-HPLC-Rohdaten | Vollständiges Chromatogramm, Duale Wellenlänge ($214/280\Text{ nm}$), Basisintegration, $R_s \ge 1.5$. | Überprüfen Sie das vollständige PDF-Chromatogramm & Integrationsbericht. | 🔴 Hoch |
| Hochauflösende MS | ESI-TOF / Orbitrap-Spektrum, Ladungszustandsentfaltung, Adduktidentifizierung ($< 5\Text{ ppm}$). | Untersuchen Sie den Massenspektrenbereich auf Schutzgruppenaddukte. | 🔴 Hoch |
| Nettopeptidgehalt (NPC) | Quantitative AAA- oder CHN-Elementaranalyse zur Bestimmung des Prozentsatzes aktiver Peptidbasen. | Überprüfen Sie den NPC-Wert, um die volumetrischen Dosierungsberechnungen zu korrigieren. | 🟡 Mittel |
| Gegenionenquantifizierung | TFA $< 1.0%$, Acetat- oder Chloridgehalt, quantifiziert mittels Ionenchromatographie oder 19F-NMR. | Prüfen Sie den Gegenion-Testbericht auf Toxizitätsempfindlichkeit. | 🟡 Mittel |
| Zusammenfassung der Methodenvalidierung | ICH Q2(R1) Ausrichtung: Spezifität ($R_s \ge 1.5$), Linearität ($R^2 \ge 0.999$), LOQ $\le 0.05%$. | Dokument „Zusammenfassung der Methodenvalidierung anfordern“.. | 🔴 Hoch |
| Rückverfolgbarkeit von Rohstoffen | Zertifizierte Fmoc-Aminosäure-CoAs, enantiomere chirale Reinheit ($\Text{D-Isomer} < 0.1%$). | Überprüfen Sie das Ursprungszeugnis des Rohstoffs & chirales GC-MS. | 🟡 Mittel |
| Restlösungsmittel & Metalle | ICH Q3C Restlösungsmittel (DMF, DCM, TFA) und USP <232> Schwermetalle mittels ICP-MS. | Prüfen Sie den quantitativen GC-HS- und ICP-MS-Bericht. | 🟡 Mittel |
| Endotoxin & Biobelastung | Chromogener LAL-Assay (USP <85>) $< 0.01\Text{ EU/mg}$; Bioburden USP <61> sterile Grenzen. | Überprüfen Sie das Endotoxin-Chargenzertifikat für die Zell-/In-vivo-Verwendung. | 🔴 Hoch |
| Erzwungenes Degradationsprofil | Stressprofile (Säure, Base, Peroxid, Hitze, Licht) Abbauwege etablieren. | Überprüfen Sie Berichte über die Stabilität anzeigender Methoden zur erzwungenen Belastung. | 🟡 Mittel |
| Qualitätsvereinbarung & Änderungskontrolle | Formeller Vertrag, der Level eine vorherige schriftliche Mitteilung vorschreibt 2/3 synthetische/Standortänderungen. | Schließen Sie vor der Bestellung eine bilaterale Qualitätsvereinbarung ab. | 🔴 Hoch |
Technische Schlussfolgerung & Nächste Schritte zur Implementierung
Während der Markt für Forschungspeptide reift, Sich auf unbestätigte Reinheitsangaben und generische Analysezertifikate zu verlassen, birgt ein unüberschaubares technisches Risiko für die wissenschaftliche Forschung und Produktentwicklung. Durch die Vorgabe chargenspezifischer Rohdaten, ICH Q2(R1) Zusammenfassungen zur Methodenvalidierung, Rückverfolgbarkeit der Rohstoffe, erzwungene Abbauprofile, und verbindliche Änderungskontrollvereinbarungen, Entwicklungsteams schützen ihre Forschungsintegrität und den regulatorischen Zeitplan.
Bei der Bewertung externer Partner zur Herstellung maßgeschneiderter Peptide, Stellen Sie sicher, dass Ihr Lieferant über eine robuste Analyseinfrastruktur verfügt, die in der Lage ist, dieses vollständige Dokumentationspaket bereitzustellen. Spezialisierte Syntheseoperationen wie die MOL ändert kundenspezifische Peptidsyntheseplattform Klasse kombinieren 100 Reinraumfertigung mit umfassenden HPLC- und ESI-TOF-Massenspektrometrie-Verifizierung, Wir bieten Entwicklungsteams die transparente Qualitätssicherung, die für die Reproduzierbarkeit erforderlich ist, bedeutende wissenschaftliche Entdeckung.
Referenzen
- NIH PubMed Central (PMC10338602): Referenzstandards zur Unterstützung der Qualität synthetischer Peptid-Arzneimittelsubstanzen, Chromatographie, 2023. Link zum PMC-Artikel
- NIH PubMed Central (PMC11806371): Regulatorische Richtlinien für die Analyse therapeutischer Peptide und Proteine, 2025. Link zum PMC-Artikel
- ICH Guideline Q2(R1): Validierung analytischer Verfahren: Text und Methodik, Internationaler Rat für Harmonisierung, 2005.
- ICH Guideline Q3C(R8): Verunreinigung: Richtlinie für Restlösungsmittel, Internationaler Rat für Harmonisierung, 2021.
- Pharmakopöe der Vereinigten Staaten (USP <85>): Test auf bakterielle Endotoxine, USP-NF.
- Pharmakopöe der Vereinigten Staaten (USP <1058>): Qualifikation für analytische Instrumente, USP-NF.