Warum die Steuerung der Peptidqualität heute ein Bewertungsproblem ist, Kein Beschaffungsproblem
Die Governance der Peptidqualität hat sich von einer Beschaffungsfrage zu einer Bewertungsfrage gewandelt. Der Markt für Peptidtherapeutika wächst um ca 11% pro Jahr, ab 49,21 Milliarden US-Dollar 2025 auf 54,62 Milliarden US-Dollar 2026 entsprechend Der Global Peptide Therapeutics Market Report des Business Research Company 2026, und die Durchsetzung hat damit zugenommen: Elf Peptidfirmen erhielten in einem einzigen Jahr Warnschreiben der FDA, über zwei 2026 Kohorten, die von der verfolgt werden Peptifact FDA-Warnbrief-Tracker.
Die entscheidende Frage ist nicht mehr, ob ein Lieferant existiert. Es geht darum, ob Sie die Akzeptanzkriterien hinter Ihrer Lieferantenauswahl verteidigen können. Der Marsch der FDA 2026 Warnschreiben an Gram Peptides Und August der FDA 2026 Brief an Peptide Partners LLC beide stützen sich auf den Verwendungstest der FDA, nicht auf einer Reinheitszahl. Der Index der FDA-Warnbriefe ist datumsfilterbar, Der Datensatz ist also überprüfbar.
Schlüssel zum Mitnehmen: Die Governance-Frage hat sich von der Suche nach einem Lieferanten zur Verteidigung eines Akzeptanzkriteriums verlagert.
Vier Säulen ordnen den Rest dieses Stücks: Spezifikationen, nachvollziehbare Dokumentation, Eignungsprüfung, und verantwortungsvolle Kommunikation.
Die konventionelle Sichtweise: Kaufen Sie nach Reinheitsgrad und einem Analysezertifikat
Die Mainstream-Position ist unkompliziert: Ein vom Anbieter bereitgestelltes Analysezertifikat, das einen hohen Reinheitswert für die Umkehrphasen-HPLC zeigt, ist ein ausreichender Qualitätsbeweis, und Preis sowie angegebene Reinheit sind die rationalen Auswahlkriterien. Diese Norm kam nicht aus dem Nichts. Es stammt aus dem Genre der Hersteller-QC-Berichte, und wie ein Lieferanten-QC-Bericht normalerweise präsentiert wird, ist der Archetyp: eine Synthesereinheitszahl, eine Massenbestätigung, und eine kurze Methodenzeile, verpackt als einseitiger Qualitätsnachweis.
Es wurde aus drei vertretbaren Gründen dominant. Es ist einfach, es ist über Anführungszeichen hinweg vergleichbar, Und es funktionierte, als es sich bei den Peptidkäufern größtenteils um interne Forschungsgruppen handelte, die im Rahmen einer bestehenden Qualitätsvereinbarung von einem bekannten Synthesepartner kauften. Die kommerzielle Logik verstärkte es. Der Markt für Peptidtherapeutika wächst um ca 11% pro Jahr, Beschaffungsteams brauchten ein Screening-Feld, und der Reinheitsprozentsatz war der einzige, der in jedem Zitat bereits enthalten war.
Syntheseanbieter befürworten es, weil sie es herstellen können. Darauf aufbauende Beschaffungsvorlagen verschlüsseln es. Und die Zahl selbst sieht beruhigend aus: eine Analyse von 6.285 eingereichten Proben fand eine mittlere Reinheit von 99.80%, mit einem Interquartilbereich von 99.50% Zu 99.90%. Wenn fast jeder Bericht in der gleichen schmalen Bandbreite landet, Das Feld hört auf zu unterscheiden. Das ist das erste Zeichen dafür, dass das Peptid-Analysezertifikat rückverfolgbar ist, nicht die Schlagzeile, Hier liegt die eigentliche Bewertungsarbeit.
Drei Gründe, warum die Reinheitsprozent-Abkürzung fehlschlägt
Eine Reinheitszahl misst ein Attribut, unter einer Methode, an einer Probe, und es sagt nichts über Identität aus, Gegenion, Restlösungsmittel, Endotoxin, oder Sterilität. Wenn man es als allgemeines Qualitätssignal betrachtet, gehen die meisten Bewertungen schief.
Der erste Fehler ist vorhersehbar. Eine Analyse von 6.285 eingereichten Proben ergab eine mittlere Reinheit von 99.80%, Dennoch wurden diese Muster von den Verkäufern selbst eingereicht, nicht blind gekauft (Mendias & Awan / Finnrick Analytics, April 2026). Ein Einkaufsaudit mit zehn Peptiden über vier Anbieterebenen hinweg, Laufen Sie auf einem Produkt, das zufällig gekauft und von MZ Biolabs getestet wurde, fand die von der FDA registrierte 503B-Stufe unter 98.7%, 99.1%, Und 98.3% Reinheit, die Direktherstellerstufe bei 89.1%, 91.3%, Und 85.4%, und die Budgetstufe bei 71.3% Und 78.9%, wobei eine Probe nicht auflösbar ist (Die Peptidliste, Januar 2026). Die beiden Datensätze weisen in entgegengesetzte Richtungen, Darum geht es: Eine von einem Lieferanten angegebene Zahl sagt Ihnen nichts über die Charge eines anderen Lieferanten aus.
Der zweite Fehler ist kategorisch. Derselbe Datensatz der übermittelten Probe zeichnete a auf 2.4% Identitätsfehlerrate, wobei das genannte Peptid einfach fehlt 156 von 6,487 gesichtete Berichte. Im Kaufaudit, Ein Produkt, bei dem es sich um die falsche Zusammensetzung handelte, wurde vollständig gemessen 2,847 Da dagegen 4,113 Da erwartet für Semaglutid. Kein Reinheitsprozentsatz kann dieses Ergebnis ausdrücken, weil das Instrument das falsche Molekül korrekt gemessen hat.
Der dritte Fehler ist regulatorischer Natur, und es ist das folgenreichste. Ein RUO-Label isoliert keinen Verkäufer, dessen eigene Website eine beabsichtigte Verwendung durch den Menschen nachweist, als FDAs Marsch 2026 Der Warnbrief an Gram Peptides macht dies deutlich, denn der Verwendungszweck ist unter definiert 21 CFR 201.128 durch die eigenen Angaben des Verkäufers und nicht durch den Etikettentext. Ein Käufer, der das Etikett als Compliance-Signal betrachtet, liest das falsche Artefakt.
Die Peptidqualitätskontrolle scheitert an der Abkürzung, weil die Abkürzung vier unabhängige Kontrollfragen zu einer Zahl zusammenfasst.
Was die Daten tatsächlich zeigen: Zwei konkurrierende Methoden, Eine ehrliche Lektüre
Die häufig zitierten Fehlerquoten, 41.6% gegen einen milden Maßstab und 71.1% gegen eine strengere, stammen aus der Analyse eines einzelnen vorgelagerten Labors 6,285 Berichte, und diese Figur wurde weitaus häufiger wiederholt als unabhängig reproduziert (Von Finnrick abgeleitete Prüfungszusammenfassung, 2026). Es handelt sich um einen Datensatz, kein Konsens.
Die beiden am häufigsten zitierten Quellen gehen in entgegengesetzte Richtungen. Eine 6.285 Berichte umfassende Analyse der eingereichten Proben basiert auf Proben, die von Anbietern ausgewählt wurden, Daher ist die Auswahl tendenziell auf gutes Material ausgerichtet, und es ist 2.4% Die Identitätsfehlerquote sollte in diesem Licht gesehen werden. Bei einem Einkaufsaudit mit zehn Peptiden über vier Anbieterebenen hinweg erfolgt der Kauf anonym und ist daher in die entgegengesetzte Richtung verzerrt. Auch nicht die definitive Ausfallrate.
Der einzige unabhängige, auf Kauf basierende Upstream ist der 2024 Peer-Review-Studie zur Marktüberwachung, in welchen Produkten gekennzeichnet 99% Reinheit gemessen 7.7% Zu 14.37% Tatsächliche Reinheit und Endotoxin wurden in jeder Probe festgestellt 2.16 Zu 8.95 EU/mg (Ashraf et al., JMIR 2024). Das heißt 2024 Daten und historischer Kontext, kein aktueller Kurs.
Daher sollte die Peptidqualitätskontrolle das Kontrollsystem hinter einer Zahl und nicht die Zahl selbst bewerten.
Pillen 1: Klare Spezifikationen vor jeder Testentscheidung
Eine Spezifikation ist das Dokument, das entscheidet, im voraus, welche Tests notwendig sind und welche verschwendeter Aufwand sind. Schreiben Sie es, bevor ein Lieferant ausgewählt wird, nicht nachdem viel angekommen ist.
Ohne ein numerisches Akzeptanzkriterium gibt es keine Freigabeentscheidung, nur eine meinung. Identität definieren; Reinheit mit der genannten Analysemethode und Detektionswellenlänge; Gegenion und Salzform; restliche Lösungsmittel; Wassergehalt; daraus leitet sich der Endotoxingrenzwert ab die USP-Endotoxingrenzwertformel 〈85〉, wobei K = 5 USP-EU/kg für andere Routen als intrathekale und 0.2 EU/kg für intrathekal; und Sterilitätstests gemäß USP 〈71〉, bei denen das Material steril sein muss. Wenn tatsächlich USP 〈71〉 und USP 〈85〉 gelten hängt von der Route des fertigen Produkts ab, nicht darauf, wie das Material bestellt wird.
Der EMA-Richtlinie zur Entwicklung und Herstellung synthetischer Peptide, wirksam 2026-06-01, umfasst Spezifikationen und analytische Kontrolle für synthetische Peptide, Daher ist das Verfassen von Spezifikationen heute eher eine regulatorische Erwartung als eine interne Präferenz.
Der Fehlermodus wird häufig gegen eine zusammenfassende CoA ohne Chromatogramm und ohne angegebene Methode freigegeben, wo niemand rekonstruieren kann, warum es passiert ist. Hier scheitert die Rückverfolgbarkeit von Peptidanalysezertifikaten, und es bricht zusammen, bevor der Test überhaupt beginnt.
⚠️ Warnung: Schreiben Sie die Zirkulation nicht zu 0.1%/0.5%/1.0% Verunreinigungsschwellenwerte gemäß der EMA-Richtlinie. Was die EMA-Richtlinienseite sagt und was nicht, ist enger gefasst, als die Handelsberichterstattung vermuten lässt: Die Zielseite enthält keine numerische Berichterstattung, Identifikation, oder Qualifikationsschwellen.
Pillen 2: Nachvollziehbare Dokumentation, die ein Audit übersteht
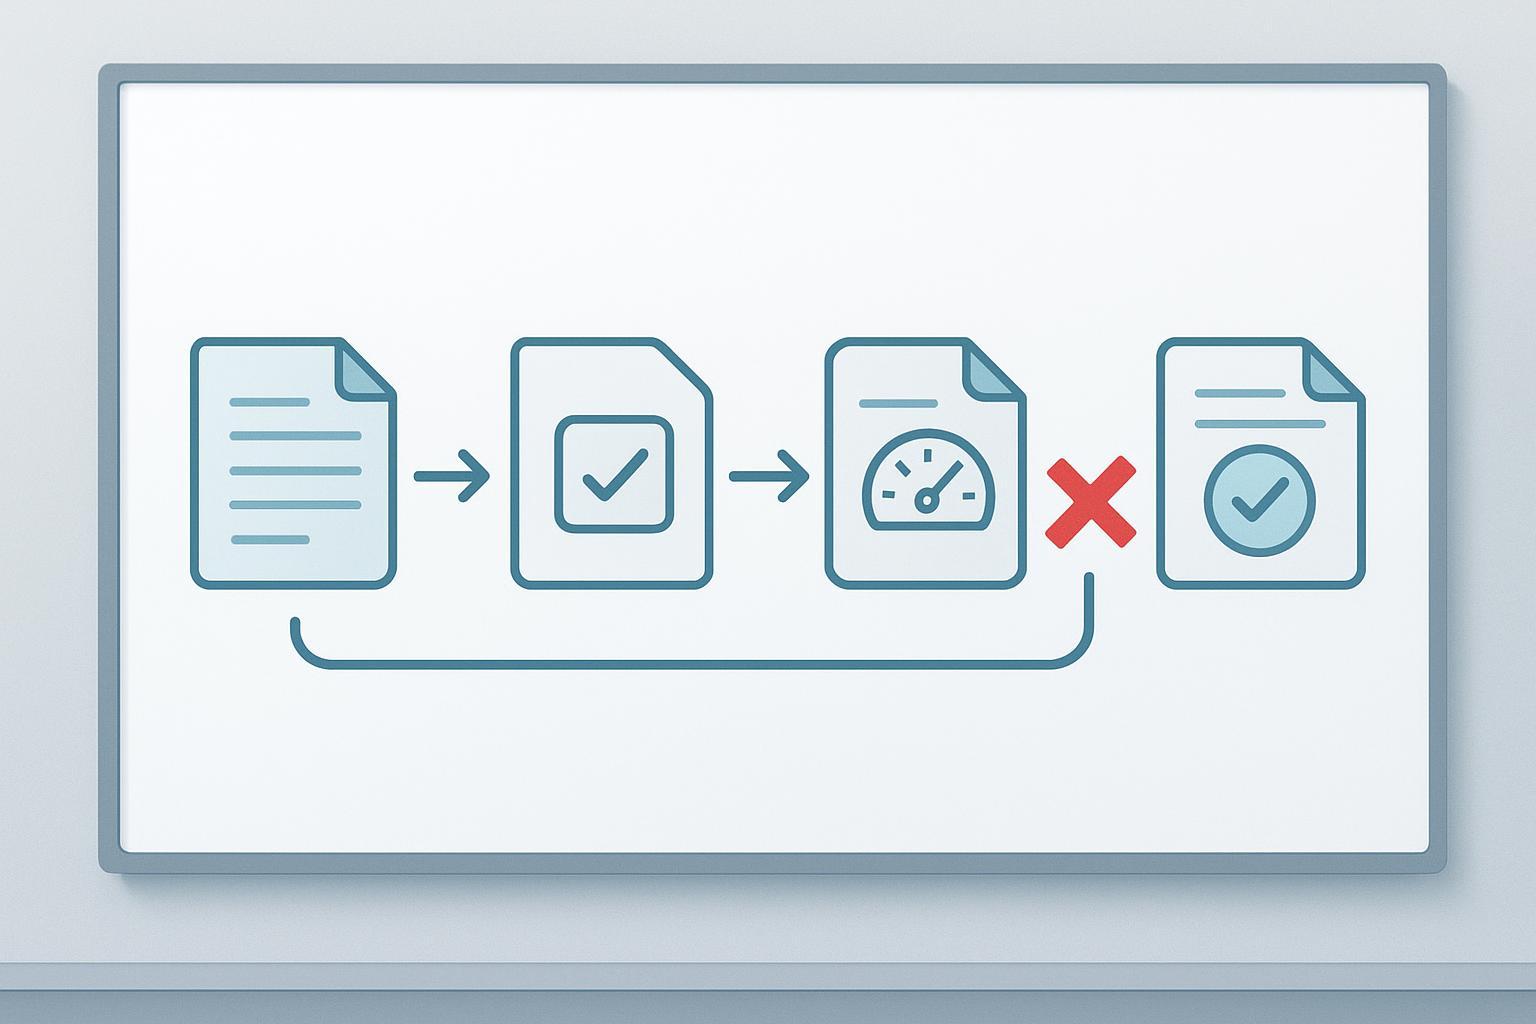
Rückverfolgbarkeit bedeutet, dass ein Prüfer die Charge anhand der Rohdaten rekonstruieren kann, ohne dem Lieferanten eine einzige Frage zu stellen. Dieser Standard ist wichtiger als früher, weil der Zweckbestimmungstest der FDA auf das angewendet wird, was in den eigenen Materialien eines Verkäufers steht, Dadurch wird die Dokumentation zu einer Compliance-Oberfläche und nicht zu einer Qualitätsaufzeichnung, die nach der Veröffentlichung abgelegt wird (Der Marsch der FDA 2026 Warnschreiben an Gram Peptides). Der MHRA GxP-Datenintegritätsleitfaden setzt die Erwartung: Aufzeichnungen müssen zuordenbar sein, lesbar, gleichzeitig, originell und genau, und zusätzlich vollständig, konsistent, dauerhaft und über den gesamten Datenlebenszyklus verfügbar, Bei jeder Korrektur bleiben der ursprüngliche Eintrag und der Änderungsgrund erhalten.
Für die Dokumentation von Peptiden nur für Forschungszwecke, Das bedeutet vier konkrete Fragen. Erfordern das Originalchromatogramm und Massenspektrum, keine Übersichtstabelle. Erfordern Sie die Methodenreferenz hinter jeder Abbildung. Fordern Sie Aufzeichnungen zur Instrumentenqualifizierung im Einklang mit dem USP 〈1058〉 Qualifizierung von Analysegeräten 4Qs-Modell, zuletzt überarbeitet in 2017. Und erfordern, dass bei Korrekturen sowohl der ursprüngliche Eintrag als auch der Änderungsgrund erhalten bleiben.
Für Trinkgeld: Führen Sie den Datenkettentest für ein historisches Los durch, bevor Sie einen neuen Lieferantenfragebogen hinzufügen.
Der Fehlermodus ist ruhig. Ein Lieferant erstellt ein CoA, Der Reinheitswert sieht akzeptabel aus, und der Käufer reicht es ein. Monate später fragt ein Rezensent, wie diese Zahl zustande gekommen sei, und der Lieferant kann die zugrunde liegende Datendatei nicht erstellen. Die Kette von den Rohdaten bis zum freigegebenen Zertifikat ist unterbrochen, und der Käufer hat keine Möglichkeit, es nachträglich zu reparieren.
Pillen 3: Validierte oder zweckdienliche Tests, Bewusst gewählt
Die Wahl zwischen einer vollständig validierten Methode und einer zweckmäßigen Methode ist eine Entscheidung darüber, wofür die Daten verwendet werden, und es muss explizit erstellt werden und darf nicht von der Routine übernommen werden, die der Lieferant gerade ausführt. ICH Q2(R2) Validierung analytischer Verfahren erfordert, dass ein Verfahren durch ein Risiko als geeignet für seinen beabsichtigten Zweck validiert wird- und nutzungsbasierte Strategie, mit einem vordefinierten Protokoll, begründete Abnahmekriterien und einen Validierungsbericht. Typische Mindestdesigns umfassen neun Bestimmungen im gesamten Bereich oder sechs bei 100% der Testkonzentration.
Eine Klarstellung ist wichtig, bevor Sie eine Spezifikation darum herum schreiben: what ICH Q2(R2) sagt nicht ist, dass es neben der „vollständig validierten Methode“ auch eine formale Kategorie „geeignete Methode“ gibt.. Die Leitlinie verwendet als übergeordnete Anforderung die Zweckmäßigkeit, Deshalb werden frühe Arbeiten durch eine phasengerechte oder teilweise Validierung mit wissenschaftlicher Begründung für das noch nicht Erprobte unterstützt.
Bleibt noch die praktische Frage, die die Richtlinie für Sie nicht beantwortet: Welche Stufe benötigt diese Entscheidung eigentlich?? A praktische validierte versus zweckmäßige Entscheidungsregel Die in Beratungs- und Anbieterbeiträgen kursierenden Kommentare bilden den Anwendungsfall mit den Validierungserwartungen ab, und es lohnt sich, es zu übernehmen, mit dem Vorbehalt, dass es sich um einen Kommentar handelt, kein primärer Standard.
|
Anwendungsfall |
Validierungserwartung |
Peptidsynthese Typische Technik |
|---|---|---|
|
Entdeckung, Screening, internes Ranking |
Zweckmäßig oder qualifiziert |
RP-HPLC mit den angegebenen Bedingungen; ESI-TOF oder Orbitrap HRMS für Identität; MALDI-TOF als orthogonale Prüfung |
|
IND-fähige Daten in einem Regulierungspaket |
Qualifiziert oder teilweise Synthetische Peptide validiert |
Obenstehendes, plus Methodendokumentation und Begründung für ungetestete Parameter |
|
Entscheidend, einreichungskritische Entscheidungen oder Entscheidungen zur Losfreigabe |
Vollständig validiert |
Validierte RP-HPLC oder HRMS; Endotoxin nach den USP 〈85〉 LAL-Technikklassen, Gelgerinnsel, turbidimetrisch oder chromogen, mit Grenzwerten, die durch die USP-Endotoxin-Grenzwertformel 〈85〉 festgelegt werden |
Der Fehlermodus verläuft in beide Richtungen. Eine Losfreigabeentscheidung, die auf einer Screening-Methode beruht, führt zu einer Zahl, die niemand verteidigen kann, und eine Entscheidung in der Entdeckungsphase, die durch eine Validierungslast blockiert wird, die der Anwendungsfall nie erforderte, verbrennt Wochen ohne regulatorischen Gewinn. Zweckmäßige analytische Testpeptide sind eine bewusste Abstimmung zwischen Methode und Entscheidung, kein Standard.
Pillen 4: Verantwortungsvolle Kommunikation als Governance-Kontrolle
Wie ein Lieferant seine Produkte beschreibt, ist eine überprüfbare Kontrolle, kein nachträglicher Marketinggedanke. Die FDA liest den Verwendungszweck aus den eigenen Worten des Verkäufers ab, und der Zweckbestimmungstest der FDA betrachtet die Kennzeichnung nur für Forschungszwecke als unzureichend, wenn die Website selbst den beabsichtigten menschlichen Gebrauch belegt. Genau das ist der Marsch der FDA 2026 Warnschreiben an Gram Peptides gefunden: Hinweise zur beabsichtigten Verwendung, die den Produktseiten des Verkäufers entnommen wurden, einschließlich Appetitunterdrückung, Gewichtsreduktion, Umgang mit Glukose, und Angaben zum Fettstoffwechsel.
Das Muster wiederholt sich. August der FDA 2026 In einem Brief an Peptide Partners LLC wurden benannte Peptide plus BAC-Rekonstitutionslösung als nicht zugelassene neue Arzneimittel angeklagt, unter Berufung auf Behauptungen über menschliche Krankheiten und menschliches Gewebe. Über zwei 2026 Kohorten, Elf Peptidfirmen erhielten in einem einzigen Jahr Warnschreiben der FDA, Dies macht nicht unterstützte therapeutische Ansprüche von Peptiden zu einem Dokumentationsrisiko und nicht zu einer Vorliebe für das Verfassen von Texten.
⚠️ Warnung: Ein technisch hervorragender Lieferant, dessen Produktseiten die Appetitunterdrückung oder den Umgang mit Glukose beschreiben, wandelt eine Dokumentationsstärke in eine Durchsetzungsgefahr für alle nachgelagerten Personen um.
Behandeln Sie die Anspruchssprache als überprüftes Artefakt mit einem eigenen Genehmigungstor. Behalten Sie einen Rahmen bei, der nur für Forschungszwecke bestimmt ist, mit einem Haftungsausschluss für den Forschungsumfang, und verlangen, dass jede Aussage zur Wirksamkeit auf eine von Experten überprüfte Quelle zurückgeht oder entfernt wird. Die damit verbundene Sprachdisziplin ist eng: „Kann helfen,” „wurde mit in Verbindung gebracht,„niemals „heilen“ oder „garantiert“. Peptidproduktion
So wenden Sie dies an, ohne Ihre Lieferantenbasis neu aufzubauen
Beginnen Sie mit der Spezifikation, Denn es ist die einzige Säule, die keine Mitarbeit seitens des Lieferanten erfordert. Alles Weitere ergibt sich daraus.
-
Schreiben oder überarbeiten Sie die Spezifikation. Legen Sie numerische Akzeptanzkriterien fest und benennen Sie jeweils die Methode. Dies ist ein schneller Erfolg, gemessen in Tagen, und es ist zeitkritisch: Ab gilt die EMA-Richtlinie zur Entwicklung und Herstellung synthetischer Peptide 2026-06-01, Spezifikationen, die auf der Grundlage älterer Annahmen erstellt wurden, müssen daher ohnehin überarbeitet werden.
-
Fordern Sie das zugrunde liegende Datenpaket für ein aktuelles Los an. Testen Sie anschließend, ob die Kette rekonstruierbar ist: Rohdaten, Aufzeichnungen zur Instrumentenqualifizierung, und der Überprüfungspfad hinter der Veröffentlichungsentscheidung. Der MHRA GxP-Datenintegritätsleitfaden und seine ALCOA+-Erwartungen sind der Praxistest. Planen Sie ein bis zwei Wochen ein.
-
Klassifizieren Sie jeden vorhandenen Anwendungsfall gegen eine praktisch validierte versus zweckmäßige Entscheidungsregel, und kennzeichnen Sie jede Losfreigabeentscheidung, die derzeit auf einer Screening-Methode beruht. Dies dauert ein bis zwei Monate, da es sich um historische Entscheidungen handelt.
-
Fügen Sie ein Gate zur Anspruchsprüfung hinzu auf jede nach außen gerichtete Produktbeschreibung, und halte es am Laufen.
Messen Sie zwei Dinge: der Anteil der Lose, bei denen die vollständige Datenkette auf Anfrage ohne Eskalation erstellt wurde, und die Anzahl der Freigabeentscheidungen, die auf eine vollständig validierte Methode zurückzuführen sind. Die ersten beiden Schritte verändern die Lieferantengespräche innerhalb eines Quartals; die Klassifizierungsarbeit dauert länger.
Wenn Sie sehen möchten, wie ein Komplettpaket aussieht, bevor Sie einen Lieferanten danach fragen, MOL Changes kann ein Dokumentationspaket mit Spezifikationen senden, Verfahren, und Veröffentlichungsdatensätze, oder verbinden Sie sich mit einem technischen Experten, der Sie durch den Klassifizierungsschritt führt.
Vorbehalte: Wo die konventionelle Sicht immer noch gilt
Die stärkste Einschränkung dieses Rahmenwerks besteht darin, dass davon ausgegangen wird, dass Sie Einfluss auf Ihren Lieferanten haben, und akademische Gruppen im Anfangsstadium, die einzelne Fläschchen kaufen, tun dies oft nicht. Ein Einkaufsaudit mit zehn Peptiden über vier Anbieterebenen hinweg ist nur ein kleiner Auszug, und es unterstützt ein Argument zur Anpassung der Kontrollintensität an die Konsequenz, keine Aussage über den breiteren Markt. Wo ein fehlgeschlagenes Los eine Woche Screening kostet statt einer Charge, ein zusammenfassender CoA und eine zweckmäßige Methode sind verhältnismäßig, und die Forderung nach einem vollständig validierten Paket wäre Verschwendung. Auch die Säulenordnung ist ein redaktionelles Urteil: wenn Ihre verbindliche Einschränkung Sterilität oder Endotoxin ist, Es ist sinnvoll, es umzukehren. Der Punkt ist die Kalibrierung, nicht überall maximale Strenge.
Aber sagt mir eine hochreine Zahl nicht immer noch etwas??
Ja, und es lohnt sich, genau zu sagen, was. Eine Reinheitsangabe beschreibt die getestete Probe, nach der vom Lieferanten gewählten Methode, am Tag, an dem es ausgeführt wurde. Es sagt nichts über das nächste Los aus, die nächste Synthesecharge, oder das gleiche Produkt sechs Monate später.
Auf diese Weise existieren zwei scheinbar widersprüchliche Ergebnisse nebeneinander. Eine Analyse von 6.285 eingereichten Proben ergab eine mittlere Reinheit von 99.80% (Finnrick, abgerufen 2026-05-19), Bei einer Kaufprüfung mit zehn Peptiden auf vier Anbieterebenen wurde festgestellt, dass Chargen der Budgetklasse zu einem Preis erhältlich sind 71.3% Und 78.9% (Peptidliste, abgerufen 2026-05-19). Beides kann wahr sein: man misst, was Lieferanten senden möchten, der andere misst, was Käufer tatsächlich erhalten haben.
Die nützliche Frage lautet also nicht: „Was ist Ihre Reinheit?“?“, sondern „Was ist Ihre Release-Spezifikation?“, welche Methode es definiert, und was zeigt ein Chargendatensatz für eine Charge an, die Sie nicht ausgewählt haben??„Fragen Sie nach dem Chromatogramm, nicht die Zahl.
Was wäre, wenn wir Lieferanten bereits nach den alten Kriterien qualifiziert hätten??
Die Umqualifizierung ist additiv, kein Neustart. Sie müssen nicht jede Lieferantendatei erneut öffnen oder einen neuen Fragebogen ausstellen. Führen Sie den Datenkettentest für ein historisches Los pro Lieferant durch: Ziehen Sie das Analysezertifikat heraus, das zugrunde liegende Chromatogramm, die Massenspektrometriedaten, und die Instrumentenqualifizierungsaufzeichnungen für den Lauf, Fragen Sie dann, ob die Zahlen auf dem Übersichtsblatt auf Rohdaten zurückgeführt werden können, die ein Prüfer rekonstruieren könnte. Lieferanten, deren Dokumentation diese Prüfung übersteht, behalten ihren Qualifikationsstatus und führen eine weniger strenge regelmäßige Prüfung durch. Lieferanten, deren Dokumentation dies nicht übersteht, führen eine vollständige Überprüfung durch, und das Testergebnis, kein Fragebogenergebnis, entscheidet, was was ist. Die gleiche Erwartung gilt für Ihre eigenen Unterlagen: Die MHRA GxP-Richtlinie zur Datenintegrität legt die zurechenbaren Daten fest, lesbar, gleichzeitig, Original, und genauer Standard, an dem beide Seiten der Kette gemessen werden, und die Qualifizierung analytischer Instrumente nach USP 〈1058〉 umfasst die Instrumentenaufzeichnungen, die ein gemeldetes Ergebnis rekonstruierbar machen.
Wie reagieren Sie auf das Argument, dass dieses Maß an Kontrolle unpraktisch sei??
Die Kontrollintensität soll proportional sein, nicht einheitlich, und das Framework sagt dies ausdrücklich. Eine praktische validierte versus zweckmäßige Entscheidungsregel ermöglicht zweckmäßige Methoden in frühen Phasen, Dabei geht es um die Frage, ob es sich überhaupt lohnt, einen Stoff zu verfolgen, und reserviert validierte Methoden für die Phasen, in denen ein Ergebnis regulatorische oder vertragliche Bedeutung hat. Das ist auch das, was ICH Q2(R2) unterstützt: Phasengerechte Validierung mit wissenschaftlicher Begründung, nicht überall maximale Validierung. What ICH Q2(R2) sagt nicht, dass jede Methode akzeptabel ist, weil die Arbeit früh ist.
Die Kostenasymmetrie ist es, die den Einwand ausräumt. Das Anfordern des Dokumentationspakets kostet ein Lieferantengespräch und einige Zeit für die Überprüfung. Wenn man bei der Skalierung feststellt, dass die Freigabedaten nicht rekonstruiert werden können, kostet dies die Charge, die Zeitleiste, und die Prüfungsfeststellung.
Der Wandel, der stattfinden muss
Die Governance-Kapazität muss mit der Nachfrage skalieren, und es skaliert durch Spezifikationen, Rückverfolgbarkeit, bewusste Methodenauswahl und disziplinierte Ansprüche, nicht durch einen strengeren Reinheitsgrenzwert. Die Branchennorm, ein Analysezertifikat als endgültiges Qualitätsartefakt zu behandeln, muss der Behandlung der Datenkette dahinter als Artefakt weichen, und Käufer sollten diese Kette anfordern, bevor die Durchsetzung in ihrem Namen nachfragt. Elf Peptidfirmen erhielten in einem einzigen Jahr Warnschreiben der FDA, Der Wandel ist also bereits im Gange (UNS. Lebensmittel- und Arzneimittelbehörde, abgerufen 2026-06-11). Ein Markt, in dem ein Dokumentationspaket ein Standardbestandteil eines Angebots ist, eher als eine besondere Anfrage, ist das realistische kurzfristige Ergebnis. Beziehen Sie die vier Säulen in Ihr nächstes Lieferantengespräch ein und achten Sie darauf, wo die Kette unterbrochen wird. Hier verdient die Governance der Peptidqualität ihren Lebensunterhalt.
Offenlegung: MOL Changes liefert Peptide und Dokumentationspakete, die nur für Forschungszwecke bestimmt sind, Daher haben wir ein kommerzielles Interesse daran, dass Käufer umfassendere Unterlagen verlangen. Der oben genannte Rahmen basiert auf öffentlichen Regulierungs- und Arzneibuchquellen und gilt für jeden Lieferanten, einschließlich uns.
Vom technischen Team von MOL Changes auf Forschungsumfang und Dokumentationsgenauigkeit überprüft. In diesem Artikel werden Materialien, die nur für Forschungszwecke bestimmt sind, und analytische Dokumentationspraktiken besprochen; es handelt sich nicht um einen medizinischen Rat, und nichts hier sollte als Anleitung für den menschlichen Gebrauch verstanden werden. Konsultieren Sie einen qualifizierten Fachmann, bevor Sie Entscheidungen zu Forschungsmaterial treffen.