Cosa dice e cosa non dice l'autorizzazione ENDO-205 sulle aspettative pre-IND del peptide CMC
L’azione della FDA di ENDO-205 è stata un’autorizzazione IND, non un'approvazione, e non dice nulla sul pacchetto CMC dietro di esso. La marcia di EndoCyclic 2026 Annuncio di nulla osta IND descrive un peptide mirato non ormonale di prima classe per l'endometriosi, usciva con Irvine, California, Marzo 23, 2026, con una fase 1 studio previsto in donne sane in pre-menopausa in età riproduttiva. Lo stesso comunicato afferma che il lavoro preclinico ha mostrato l'eliminazione delle lesioni dell'endometriosi e dell'infiammazione associata senza segnali di sicurezza negli studi tossicologici GLP. Non contiene CMC, produzione, CDMO, o dettagli di sintesi di qualsiasi tipo.
Questo divario è il punto. Un IND cancellato indica che un pacco era sufficientemente revisionabile per procedere; non ti dice cosa c'era dentro, e non è un modello che puoi copiare. Un’analisi indipendente del meccanismo di ENDO-205 descrive una permeazione cellulare, Peptide sensibile al pH che combina l'inibizione della via Wnt/β-catenina con il rilascio sensibile al pH, inerte al pH del tessuto sano e attivo nel microambiente acidificato della lesione. Questo dettaglio proviene solo dalla fonte secondaria, non dallo sponsor, e la selettività è stata dimostrata solo nei modelli preclinici.
⚠️ Attenzione: Lo specchio del biospazio, l'elenco PR Newswire, un elemento del file farmaceutico, e una condivisione su LinkedIn che parafrasa una versione di EndoCyclic. Contano come una fonte, non quattro. Nessuna fonte che copra lo sviluppo di ENDO-205 dopo marzo 2026 è stato trovato, quindi questo articolo tratta l'evento come una data storica fissa.
Il resto di questa guida analizza i cinque pilastri che determinano se i requisiti CMC di un deposito IND del peptide sono soddisfatti: conferma della sequenza, profilazione delle impurità, qualificazione del metodo analitico, riproducibilità del processo, e documentazione.
Perché la CMC è la ragione più comune per lo stallo precoce degli IND
Chimica, la produzione e i controlli rappresentano la base più comune per una sospensione clinica di un IND precoce. Una revisione pilota retrospettiva dell’anno fiscale 2013 La coorte del CDER ha scoperto che 1,410 IND iniziali ricevuti quell'anno, 125, O 8.9%, sono stati sospesi entro il primo 30 giorni, e le ragioni CMC sono state citate più spesso delle ragioni cliniche o tossicologiche (lo studio pilota della FDA sulle sospensioni cliniche IND, pubblicato 2016). Leggilo come una base storica piuttosto che come un tasso attuale: si tratta di una revisione di un anno di una singola coorte, e da allora i modelli di mantenimento sono cambiati.
La stessa scoperta è ciò che rende trattabile il lavoro del peptide CMC pre-IND. La FDA afferma che la quantità di informazioni necessarie “varierà con la fase dell'indagine, la formulazione proposta, e durata dell’indagine” (Requisiti informativi IND CMC della FDA, contenuto attuale al 22 Giugno 2026). Fase 1 I requisiti CMC per la presentazione dell'IND del peptide sono quindi un insieme limitato, non il pacchetto commerciale completo.
I cinque pilastri della preparazione pre-IND del peptide CMC
Il pacchetto peptidico CMC pre-IND si riduce a cinque pilastri, e la domanda utile non è se ciascuno di essi sia importante, ma quando debba essere portato a termine. I requisiti informativi IND CMC della FDA elencano cinque elementi della sostanza farmaceutica che uno sponsor deve eventualmente fornire: struttura e prove di identità, il nome e l’indirizzo del produttore, il metodo generale di preparazione con reagenti, solventi e catalizzatori, limiti accettabili più i metodi analitici che rafforzano l'identità, forza, qualità e purezza, e supporto di stabilità per lo stoccaggio e per gli studi tossicologici e clinici (FDA, Applicazioni IND: Informazioni CMC, contenuto attuale al 2026-06-22).
Questi cinque elementi si mappano sui pilastri sottostanti. Cosa cambia tra Phase 1 e le fasi successive sono profonde, non l'elenco stesso, quindi la divisione pratica è ciò che blocchi prima della riunione rispetto a ciò che differisci con una motivazione scritta.
|
Pillole |
Blocca prima del pre-IND |
Può essere differito con motivazione documentata |
|---|---|---|
|
Conferma della sequenza |
Conferma ortogonale della sequenza prevista sul lotto clinico |
Mappatura estesa delle varianti di sequenza oltre il lotto clinico, con una motivazione che cita la copertura del lotto |
|
Profilazione delle impurità |
Identificazione e quantificazione delle impurezze correlate ai peptidi rispetto alle soglie applicabili |
Qualificazione tossicologica completa di ogni impurezza specificata, con una motivazione che cita la soglia di qualificazione e l'esposizione |
|
Metodi analitici |
Metodi qualificati con criteri di accettazione definiti per l'identità, forza, qualità e purezza |
Protocolli di validazione formale, con una motivazione che cita l'adeguatezza della fase di qualificazione in questa fase |
|
Riproducibilità del processo |
Dati di comparabilità da lotto a lotto tra i lotti utilizzati in tossicologia e fornitura clinica |
Servizi Convalida formale del processo e verifica continua del processo, con una motivazione che cita il numero di lotti prodotti fino ad oggi |
|
Documentazione |
La narrazione della CMC e la serie di domande scritte pre-IND |
Il modulo completo 3 fascicolo, con una motivazione che cita la fase pre-IND |
La colonna di differimento è la parte del sottodocumento dello sponsor. Ogni punto rinviato necessita della motivazione registrata nel pacchetto di briefing stesso, non conservato nelle note interne, perché la domanda del revisore durante la riunione è solitamente il motivo per cui un dato dato è assente piuttosto che se esiste o meno.
Pillole 1: Conferma della sequenza prima della riunione pre-IND
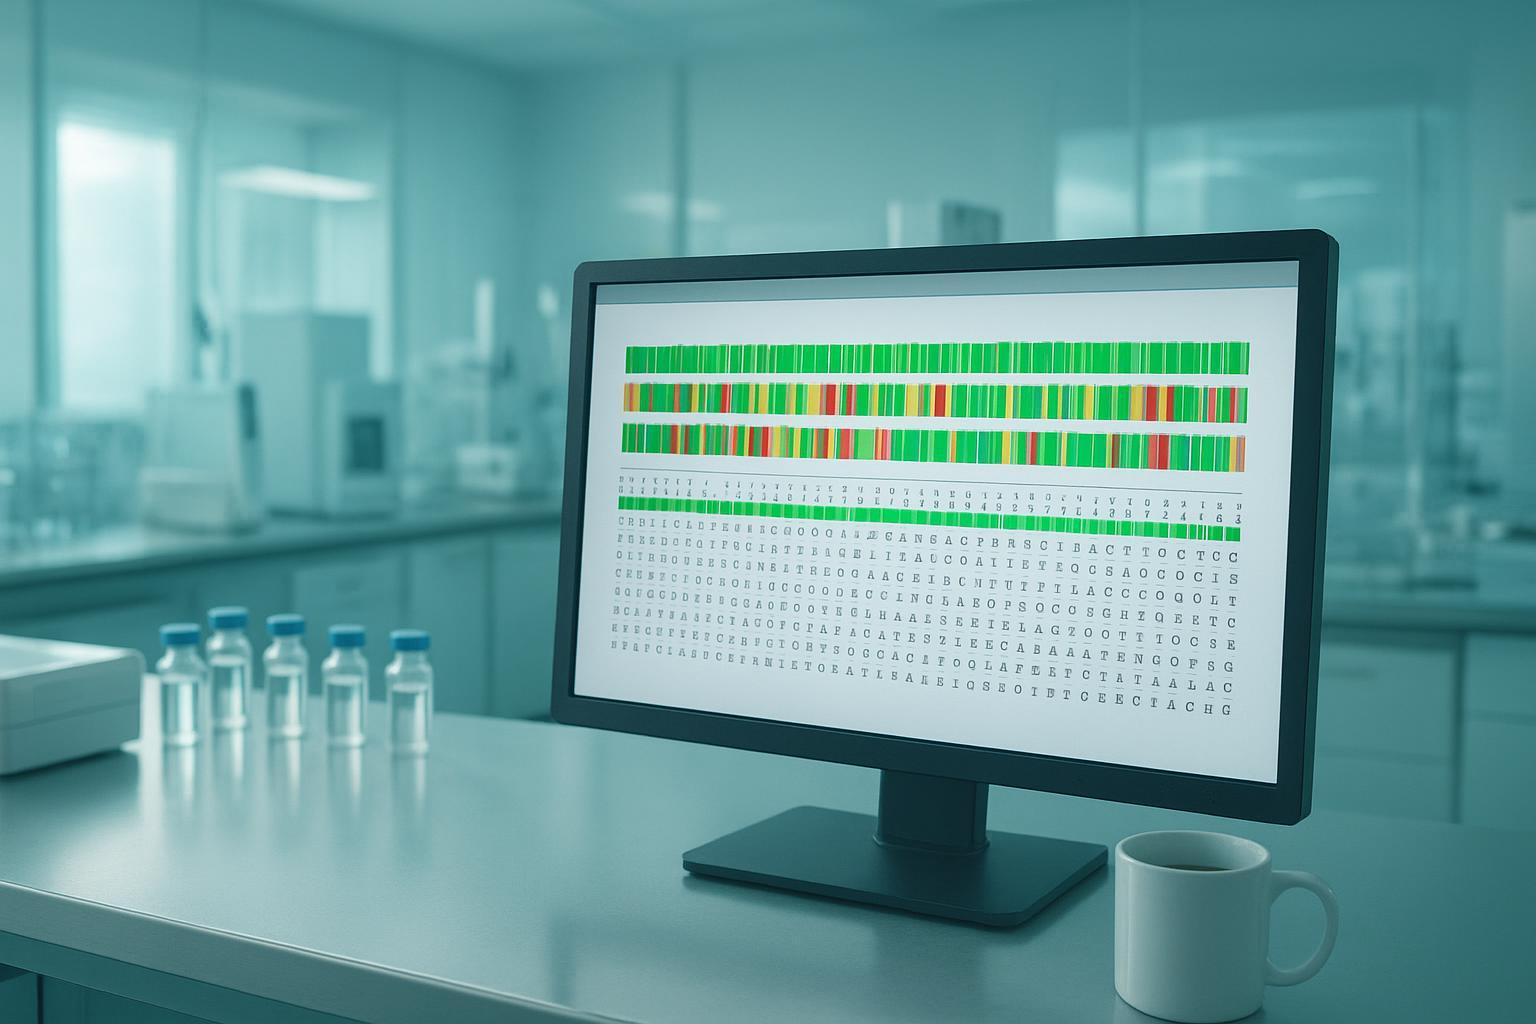
Entro la fine di questo pilastro dovresti avere una sequenza primaria confermata legata a un lotto specifico, non solo un certificato di analisi. I requisiti informativi IND CMC della FDA richiedono una descrizione delle caratteristiche fisiche della sostanza farmaceutica, chimico, o caratteristiche biologiche più prove a sostegno della sua struttura e identità (FDA, recuperato 2026-06-22). Nota cosa non fa quella pagina: non nomina mai la “sequenza aminoacidica” o la “mappa peptidica”.," quindi costruisci la conferma della sequenza peptidica sulla guida specifica del peptide. I criteri di accettazione della FDA per i peptidi sintetici trattano la sequenza primaria come una delle numerose dimensioni di identità insieme alle proprietà fisico-chimiche, struttura secondaria, Stati oligomerici e di aggregazione, e attività biologica (RAP).
Il flusso di lavoro che soddisfa questo: massa intatta mediante spettrometria di massa ad alta risoluzione, quindi frammentazione enzimatica o chimica con LC-MS/MS per stabilire la copertura della sequenza lungo l'intera catena. Dove permangono lacune di copertura, confermare quelle regioni ortogonalmente. Blocca lo standard di riferimento rispetto al profilo di massa confermato in modo che ogni lotto successivo venga confrontato con un'ancora caratterizzata anziché con il riepilogo del fornitore.
⚠️ Attenzione: Una sequenza confermata solo da un CoA del fornitore, senza alcun risultato tracciabile del metodo grezzo dietro Negozio Esso, è la modalità di fallimento. Se non è possibile produrre la mappa di copertura, non hai confermato la sequenza.
Pillole 2: Profilazione delle impurità e soglie che effettivamente si applicano ai peptidi
I peptidi sono esplicitamente esclusi dall'ICH Q3A. L'avviso del Federal Register che riproduce la guida elenca i tipi di sostanze farmaceutiche che non copre, e il peptide si trova in quell'elenco insieme ai prodotti biologici, oligonucleotidi, e radiofarmaci (Esclusione dell'ambito di applicazione dell'ICH Q3A per i peptidi, 2003-02-11). La conseguenza pratica è che il reporting Q3A, identificazione, e la tabella delle qualifiche è un quadro di riferimento per un programma peptidico, non è un requisito vincolante, e il controllo delle impurità peptidiche è basato sul rischio.
La logica stessa della FDA per i criteri specifici per i peptidi spiega il perché. Come citato da RAPS dalla guida finale, differenze nelle impurità, impurità particolarmente legate ai peptidi, può influenzare la sicurezza o l'efficacia di un prodotto farmaceutico peptidico rispetto al farmaco elencato di riferimento (Criteri di accettazione della FDA per i peptidi sintetici). Questo ragionamento guida i numeri su cui uno sponsor dovrebbe pianificare: una specifica impurità correlata al peptide non superiore a 0.5% della sostanza farmaceutica, e ogni nuova impurità specificata correlata al peptide specificata con la giustificazione del motivo per cui potrebbe influire sulla sicurezza o sull'efficacia rispetto al farmaco elencato di riferimento, con ciascuna impurità presente a livelli uguali o inferiori nel generico (Criteri di accettazione della FDA per i peptidi sintetici).
Le soglie ICH Q3A stesse dipendono dalla banda di dose, e qui il quadro viene trattato meglio qualitativamente: i livelli di segnalazione e identificazione che si applicano a uno spostamento di piccole molecole con la dose massima giornaliera, quindi la stessa percentuale non ha lo stesso significato tra i programmi (le soglie di segnalazione e identificazione ICH Q3A, Q3A(R2), 2006). La modalità di guasto è specifica e comune: citando a 0.10% soglia di identificazione come se legasse un programma peptidico, poi difendendo quel numero alla riunione pre-IND quando il revisore chiede perché la strategia di controllo è stata costruita su una linea guida che esclude la molecola.
Pillole 3: Metodi analitici: qualificazione ora, Convalida successiva
In Fase 1, sono necessari metodi qualificati con idoneità documentata, quelli non pienamente validati. La distinzione è esplicita nella fase della FDA 1 Flessibilità della CMC: l'agenzia si aspetta limiti accettabili e metodi analitici per garantire l'identità, forza, qualità e purezza, con una breve descrizione dei metodi di prova utilizzati, come stabilito nei requisiti informativi IND CMC della FDA. Convalida completa secondo ICH Q2(R2) può seguire.
Un programma peptidico richiede in genere la purezza RP-HPLC o UHPLC, LC-MS/MS e HRMS per identità e struttura delle impurità, CE, analisi degli aminoacidi, controione e contenuto di TFA, solventi residui, contenuto di acqua, ed endotossina da LAL. Ancorare le aspettative di convalida all'ICH Q2(R2); ancorare i metodi relativi alle endotossine all'USP <71> e USP <85>.
⚠️ Attenzione: Un metodo di purezza senza degradazione forzata o dati di specificità dietro di esso è la modalità di fallimento. La qualifica senza idoneità documentata non è qualifica.
Pillole 4: Riproducibilità del processo e narrativa della comparabilità tra lotti
La riproducibilità è dimostrata sovrapponendo i dati dei lotti di almeno tre lotti e dimostrando che i profili delle impurità e del dosaggio concordano, non affermando che il processo è controllato. Uno sponsor che afferma che "il processo è riproducibile" senza la sovrapposizione ha presentato un'affermazione che il revisore non può verificare.
Il gancio normativo è il metodo generale di preparazione. I requisiti informativi IND CMC della FDA richiedono una descrizione del metodo di preparazione, compresi i reagenti, solventi e catalizzatori, oltre a informazioni sulla stabilità per la chiusura prevista del contenitore e per gli studi tossicologici e clinici. Leggere insieme, questi due elementi sono un argomento di riproducibilità: la descrizione del metodo spiega cosa dovrebbe rimanere costante, e i dati del lotto mostrano che è stato così.
Sintesi peptidica Piega la conferma della sequenza nella stessa narrazione. I dati della sequenza stabiliscono cos'è la molecola; la sovrapposizione del lotto stabilisce che puoi rifarlo. Presentandoli come un argomento di comparabilità, anziché due allegati separati, è ciò che colma il divario segnalato più spesso dai revisori.
La modalità di guasto è specifica. Tre lotti possono passare ciascuno individualmente mentre le rispettive sovrapposizioni di impurità divergono in corrispondenza di un'impurezza specifica, che indica al revisore che il processo non è ancora sotto controllo anche se nessun singolo lotto ha superato un limite. IL 0.5% il limite di impurità specificato è un tetto, non un obiettivo, e i criteri di accettazione della FDA per i peptidi sintetici trattano qualsiasi impurità specificata al di sopra di esso come squalificante piuttosto che come una tendenza da monitorare. Di
Un esempio neutrale di come vengono generati questi dati: MOL Changes offre la sintesi peptidica su scala definita in camere bianche classificate, con metodi analitici Peptidi sintetici che coprono la conferma della sequenza e la profilazione delle impurità, quindi i risultati del lotto arrivano come pacchetto documentato che lo sponsor può inserire nella sezione CMC.
Pillole 5: Documentazione: costruzione della narrativa IND CMC e del set di domande pre-IND
La documentazione è il luogo in cui gli altri quattro pilastri diventano revisionabili. della FDA Requisiti informativi dell'IND CMC stabilire cinque elementi che la sezione relativa alla sostanza farmaceutica deve contenere: una descrizione della sostanza farmaceutica, compreso il suo aspetto fisico, chimico, e caratteristiche biologiche e prove di struttura; il nome e l'indirizzo del produttore; un metodo generale di preparazione; i limiti e i metodi analitici utilizzati per garantire l’identità, forza, qualità, e purezza; e dati sulla stabilità a supporto della forma di dosaggio. Tratta quell'elenco come la spina dorsale di una lista di controllo della documentazione CMC del peptide, quindi mappa ogni pilastro su di esso: la conferma della sequenza fornisce la prova della struttura, la profilazione delle impurità fornisce i limiti, la qualificazione analitica fornisce i metodi, e la riproducibilità del processo fornisce la narrazione da lotto a lotto dietro il metodo generale di preparazione.
La FDA inquadra l'esercizio come una fase 1 Flessibilità della CMC, descrivere le informazioni minime che gli sponsor dovrebbero fornire e cosa può generalmente seguire in seguito. La pagina indica l'inquadramento senza elencare le attività qualificate, pertanto l'elenco dei differimenti deve provenire dalla guida collegata ed essere documentato punto per punto.
L’integrità dei dati tiene insieme la narrazione. Le linee guida e le definizioni sull’integrità dei dati GxP di MHRA stabiliscono i principi ALCOA (attribuibile, leggibile, contemporaneo, originale, accurato) che i revisori si aspettano che i record analitici grezzi siano soddisfatti.
Portare una serie di domande scritte alla riunione pre-IND: quali specifiche possono rimanere provvisorie, quale durata di stabilità è accettabile al momento del deposito, se i dati del metodo a livello di qualificazione sono sufficienti, e quanti dettagli richiede il metodo generale di preparazione. Le risposte diventano la motivazione documentata.
⚠️ Attenzione: Un pacchetto che risponde a tutti e cinque gli elementi ma non indica mai quali attività vengono rinviate, o perché, è la modalità di fallimento. I revisori leggono il silenzio come un'omissione, non come flessibilità.
Errori comuni che trasformano un pacchetto pre-IND in una sospensione
Il fallimento ricorrente dei pacchetti pre-IND del peptide CMC sta trattando un quadro di riferimento come un requisito. Cinque errori rappresentano la maggior parte degli attriti evitabili.
Citando le soglie ICH Q3A come se delimitassero un programma peptidico. ICH Q3A è stato scritto per sostanze farmaceutiche a piccole molecole, e la sua rendicontazione, le soglie di identificazione e qualificazione non governano automaticamente un peptide sintetico. L'errore accade perché i numeri sono facili da trovare e facili da difendere in una nota interna. La soluzione è indicare quale framework si sta applicando, Perché, e cosa mostrano i dati di profilazione delle impurità peptidiche a ciascuna soglia, piuttosto che presentare un limite preso in prestito come stabilito.
Attribuire requisiti ai documenti FDA che non li contengono. I team citano abitualmente la “sequenza aminoacidica” e la “mappa peptidica” come se la pagina IND CMC della FDA le elencasse. Non è così. Controlla cosa fa e cosa non dice la pagina IND CMC della FDA prima che un requisito entri nel tuo pacco, ed etichettare qualsiasi cosa estratta dall'ICH, USP o politica interna in quanto tale.
Stampare numeri di impurità senza una fonte tracciabile. I dati non verificati relativi alle soglie di segnalazione e identificazione ICH Q3A circolano ampiamente nei riepiloghi secondari. Se non è possibile aprire il documento principale e leggere il numero, lasciarlo cadere o descrivere qualitativamente la soglia.
Trattare la fase della FDA 1 Flessibilità CMC come elenco di differimenti enumerati. Quella pagina descrive un flessibile, approccio appropriato alla fase; non pubblica una lista di controllo di ciò che potresti rinviare. Costruisci la tua motivazione di differimento e documentala.
Basandosi su un cluster di eco a sorgente singola. Numerosi resoconti commerciali della marcia di EndoCyclic 2026 Gli annunci di autorizzazione dell'IND si ripetono senza aggiungere dettagli primari. La ripetizione non è una conferma. Vai all'annuncio stesso e tratta tutto ciò che va oltre come non confermato.
⚠️ Attenzione: Lo schema dietro tutti e cinque gli errori è lo stesso. Un quadro di riferimento viene citato come requisito, e il pacchetto eredita uno standard che il programma non è mai stato obbligato a soddisfare.
Che aspetto ha il successo al meeting pre-IND
Se i cinque pilastri fossero bloccati e ogni rinvio fosse documentato con una motivazione, il pacchetto che porti alla riunione pre-IND è uno che la FDA può valutare rispetto allo standard appropriato per la fase piuttosto che uno che invita a una lettera di carenza CMC. Cinque risultati lo rendono concreto: una sequenza riconducibile ai dati grezzi, un profilo di impurità con limiti stabiliti dall'ambito, metodi qualificati con allegati i dati di idoneità, una sovrapposizione di comparabilità di tre lotti, e una narrazione che si rifà alle cinque sostanze farmaceutiche previste dalla FDA.
Il vantaggio di arrivare in questo modo è misurabile, con un avvertimento che vale la pena di dire chiaramente. La FDA stima che gli sponsor della prima fase umana 1 Gli IND possono ridurre i tempi di sviluppo dell'applicazione fino a 12 mesi attraverso la fase della FDA 1 Flessibilità della CMC, l'approccio con informazioni minime CMC adeguate alla fase. Gli autori della FDA affermano che la politica e la stima non sono indipendenti, quindi trattatelo come la definizione dell’incentivo da parte dell’agenzia piuttosto che come un punto di riferimento esterno.
La direzione di marcia supporta la stessa lettura. Pubblicato dalla FDA IL 17 le linee guida sui peptidi sono state riviste dalla FDA a luglio 2026 in un solo giorno, copertura delle soglie di impurità, struttura di ordine superiore, attività biologica, test della risposta immunitaria innata, e ricombinante, sintetico, e ANDA peptidici semisintetici. L’agenzia sta attivamente restringendo il suo vocabolario sui peptidi, il che rende un pacchetto scritto con quel vocabolario più facile da rivedere.
Come obiettivo allungato, estendere la narrazione della comparabilità creata per la fase pre-IND verso la pianificazione della convalida della fase successiva: la stessa sovrapposizione di tre lotti diventa la spina dorsale della tua Fase 2 e Fase 3 strategia di validazione del metodo, quindi il lavoro si compone invece di essere rifatto.
Domande frequenti
L'autorizzazione ENDO-205 IND mi dice quale pacchetto CMC ha accettato la FDA?
NO. La marcia di EndoCyclic 2026 L'annuncio di autorizzazione IND rivela l'autorizzazione, l'indicazione, la base preclinica e la Fase pianificata 1 progetto, e nessuna CMC, produzione, CDMO o dettaglio di sintesi. Ciò che l'autorizzazione segnala è più ristretto ma comunque utile: un pacchetto appropriato per la fase per un peptide sintetico era esaminabile come presentato. Non ti dice nulla su quali metodi analitici, limiti di impurità o formato dei dati del lotto visti dall'agenzia.
Le soglie di impurità ICH Q3A si applicano alle sostanze farmaceutiche peptidiche?
NO. L'esclusione dall'ambito di applicazione dell'ICH Q3A per i peptidi elenca i peptidi tra le sostanze farmaceutiche non coperte dalle linee guida sulle impurità. Q3A rimane un utile quadro di riferimento per strutturare una discussione sulla profilazione delle impurità peptidiche, ma non è la soglia vincolante fissata per la sostanza farmaceutica. Il controllo delle impurità peptidiche è basato sul rischio, legato alla via sintetica, le sequenze di cancellazione e troncamento che il percorso può produrre, e la qualificazione tossicologica di ciascuna impurezza specificata. Produzione di peptidi
Cosa significa il 0.5% la cifra specificata di impurità relativa al peptide effettivamente copre?
Si tratta di un limite specifico di impurità correlato ai peptidi riportato dai criteri di accettazione della FDA per i peptidi sintetici. Due limiti di ambito contano. Si applica alle impurità specifiche correlate ai peptidi, non a impurità non specificate, solventi residui o impurità elementari, che seguono i propri quadri. E non dovrebbe essere generalizzato a ogni contesto peptidico. Verificare la cifra rispetto al documento guida principale prima di citarla in un pacchetto pre-IND.
I metodi analitici devono essere completamente convalidati prima della riunione pre-IND?
NO. La fase della FDA 1 Le flessibilità del CMC supportano la qualificazione adeguata alla fase in questa fase, non una convalida completa. Ciò di cui ha bisogno il pacchetto della riunione sono i requisiti informativi IND CMC della FDA sui limiti accettabili e sui metodi analitici: è necessario dimostrare che ciascun metodo è qualificato per l'uso previsto, che i suoi limiti di rilevamento e quantificazione sono adeguati alle soglie di impurità dichiarate, e che tu possa descrivere il lavoro di qualificazione che hai svolto. La convalida completa avverrà più tardi, prima che i metodi supportino i test di rilascio per la fornitura clinica.
Cosa succede se la conferma della sequenza fallisce sul primo lotto??
Trattalo come un problema di percorso, non è un problema di documentazione. La mancata conferma della sequenza su un primo lotto solitamente indica un accoppiamento, fase di deprotezione o purificazione che non è sotto controllo, e la soluzione è un lavoro di processo piuttosto che un certificato di analisi riscritto. Eseguire nuovamente la conferma su un nuovo lotto dopo aver identificato il passaggio, e documentare sia il guasto che l'azione correttiva. Un pacchetto pre-IND che mostra che hai trovato e colmato il divario è più forte di uno che riporta solo lotti di passaggio.
Passaggi successivi
Ora hai un cancello, Lista di controllo della documentazione CMC peptidica adatta alla fase attraverso i cinque pilastri: conferma della sequenza, profilazione delle impurità, qualificazione del metodo analitico, riproducibilità del processo, e la narrativa stessa dell’IND. Lo standard a cui attenersi è il minimo appropriato alla fase, e la stima della FDA fino a 12 mesi in tempi ridotti di sviluppo delle applicazioni è la ragione per cui esiste (FDA, recuperato 2026-06-09). Notare l'ambito: La FDA è autori di questa politica, quindi la stima non è indipendente. Una volta implementato il piano di comparabilità dei tre lotti, l'obiettivo naturale è quello di estenderlo verso la pianificazione della convalida in una fase successiva.
Chiave da asporto: Cinque pilastri, cinque artefatti verificabili: una sequenza riconducibile all'output del metodo grezzo, un profilo di impurità con limiti stabiliti dall'ambito, metodi qualificati con dati di idoneità, una sovrapposizione di comparabilità di tre lotti, e una narrazione mappata sui cinque elementi farmaceutici della FDA. Se qualcuno di questi manca, questo è il gap da colmare prima della riunione pre-IND.
Porta il pacco, non le domande. MOL Changes genera e documenta dati analitici a livello di lotto per la sostanza farmaceutica peptidica, inclusa la conferma della sequenza, profilazione delle impurità, metodi qualificati, e comparabilità tra lotti, con sintesi da milligrammi a chilogrammi in classe 100 produzione in camera bianca e HPLC, SM, e test di sterilità. Parla con un esperto, oppure richiedi il pacchetto dati-lotto.
MOL Changes pubblica come fornitore di peptidi e ha un interesse commerciale negli standard di qualità dei peptidi. Questo articolo non costituisce un consiglio normativo; gli sponsor devono confermare i requisiti con la FDA e consultare professionisti regolatori qualificati.